

SRPK3调控KLF3-mTOR轴加重心肌缺血再灌注损伤
2026-11-03 来源:本站 点击次数:12关键词:心肌缺血再灌注;SRPK3;自噬
心肌缺血-再灌注(I/R)损伤仍然是全球范围内导致心功能障碍和死亡的主要原因之一。丝氨酸/精氨酸富集蛋白激酶3(SRPK3)在心肌中高表达,但其在I/R损伤中的具体病理作用尚未被充分阐明。近期武汉大学人民医院唐其柱教授团队在Acta Pharmacologica Sinica(IF10.4)发表文章“SRPK3 exacerbates cardiac ischemia/reperfusion injury by regulating KLF3-mTOR/P70 S6K-mediated autophagy”。系统地阐明了SRPK3通过KLF3-mTOR轴诱导致死性自噬,从而在心肌I/R损伤中发挥有害调控因子的作用。这些发现确立了SRPK3-KLF3相互作用是一个关键的分子开关,并为缺血性心脏病提供了一个有前景的治疗靶点。
· 维真助力·
基因信息:转录因子KLF3
感染细胞:HL-1细胞
病毒产品:Ad-KLF3、Ad-NC;Lv-shKLF3、Lv-shCtrl
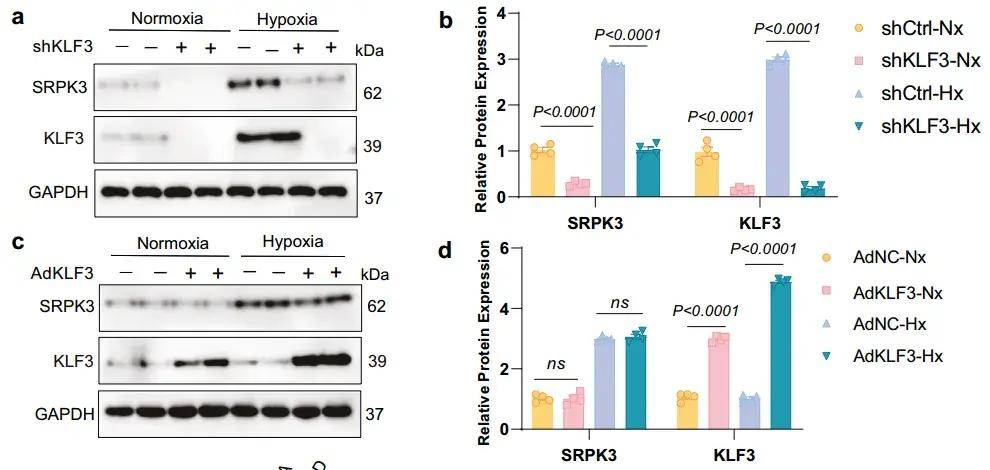 WB实验表明KLF3成功过表达或敲低
研究结果
1、SRPK3通过mTOR/P70 S6K信号通路促进缺血缺氧诱导的急性反应
研究结果表明SRPK3在心肌I/R损伤中显著上调,主要表达于心肌细胞。心肌细胞中SRPK3过表达会加剧缺血-再灌注损伤早期阶段的心肌缺血、氧化应激与细胞凋亡,并在损伤晚期进一步加重心功能障碍和心肌重构;心肌细胞特异性敲除SRPK3则可减轻缺血-再灌注损伤后的早期及晚期心肌损伤,其作用机制主要为抑制细胞凋亡、降低氧化应激以及改善病理性不良重构。研究团队进一步探究SRPK3调控缺血-缺氧急性期应答的下游信号通路。结合4D无标记蛋白质组、磷酸化蛋白质组分析,GO、KEGG富集提示自噬是SRPK3的核心生物学过程。缺血再灌注早期时间梯度检测发现SRPK3蛋白水平变化与自噬标志物LC3-II、p62改变同步,提示SRPK3调控急性期自噬流。mTOR信号磷酸化芯片结果显示SRPK3敲除能够促进缺血-再灌注损伤早期mTOR关键激活位点以及核糖体蛋白S6激酶(S6K)其他位点发生磷酸化。细胞功能实验进一步证实SRPK3通过抑制mTOR/P70 S6K信号通路,介导缺血-缺氧刺激下的过度自噬,驱动心肌急性期损伤应答。
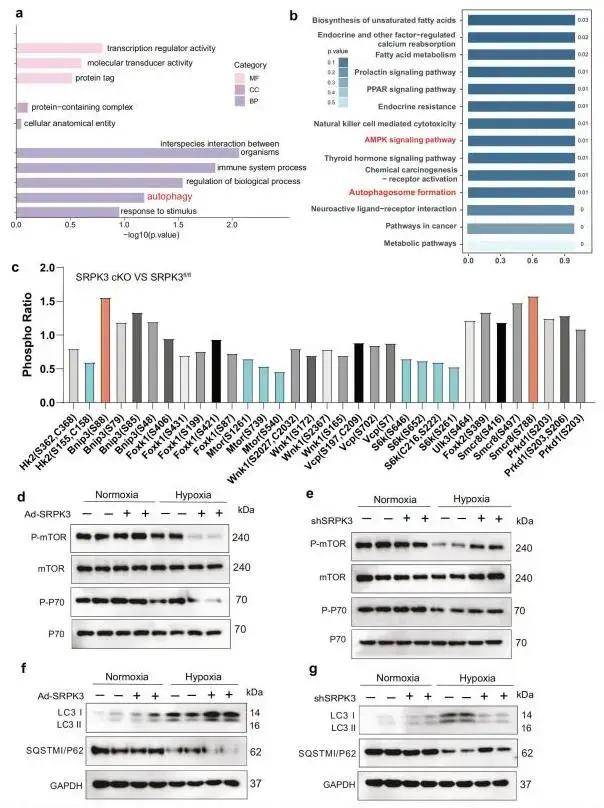 SRPK3通过mTOR/P70 S6K信号通路促进缺血缺氧诱导的急性反应
2、SRPK3-KLF3 Ser71对mTOR/P70 S6K信号通路的影响
对分子机制的研究表明,SRPK3可与转录因子KLF3结合,并对KLF3的Ser71位点进行磷酸化;该位点的磷酸化能够增强SRPK3-KLF3的相互作用,促进p-KLF3 Ser71的核定位,进而调控心肌损伤相关信号通路。鉴于KLF3作为转录抑制因子能够介导选择性自噬降解,研究团队探索了SRPK3和KLF3在下游mTOR信号级联中的相互作用,利用腺病毒敲低KLF3可下调SRPK3蛋白水平,但过表达KLF3不改变SRPK3表达,表明KLF3与SRPK3存在单向调控关系。RT-qPCR结果表明,SRPK3过表达显著降低mTOR mRNA水平,而KLF3敲低可显著逆转这种抑制作用;磷酸化缺陷突变体KLF3 S71A未能抑制mTOR mRNA,表明这种转录抑制依赖于SRPK3介导的Ser71位点磷酸化。利用KLF3不同突变体开展缺氧/复氧细胞回补实验,进一步证实SRPK3通过使KLF3的 Ser71位点发生磷酸化,抑制mTOR转录,下调mTOR/P70 S6K信号通路活性,最终加剧缺氧条件下心肌细胞过度自噬。
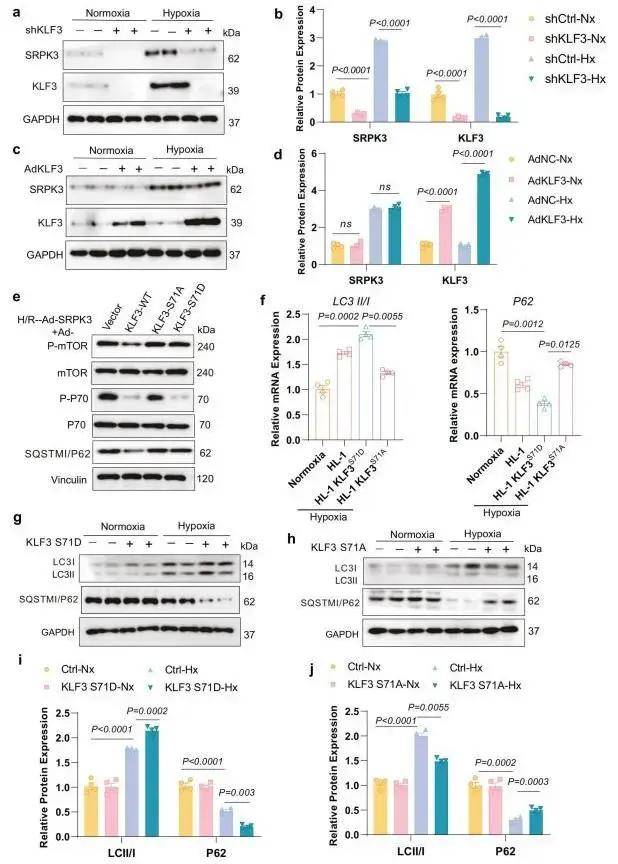 SRPK3-KLF3 Ser71影响mTOR/P70 S6K信号通路
研究结论
本研究系统揭示了SRPK3在缺血-再灌注损伤中的双重作用:它既是心肌损伤的驱动因子,也是自噬失衡的关键调控分子。SRPK3通过介导 KLF3 Ser71磷酸化并调控mTOR 信号轴,抑制保护性自噬,加剧细胞凋亡与氧化应激,最终造成心功能恶化。本研究不仅阐释了缺血-再灌注损伤的病理机制,也为开发靶向SRPK3的精准治疗策略奠定了理论基础。