

色瑞替尼心脏毒性中的AKT抑制与自噬流机制
2026-10-26 来源:本站 点击次数:42关键词:色瑞替尼;自噬流;心脏毒性
癌症治疗相关的心血管毒性仍然是一个主要的临床挑战,色瑞替尼是一种间变性淋巴瘤激酶(ALK)抑制剂,与心血管不良事件相关,但其机制尚未完全阐明。近期浙江大学智能创新药物研究院徐志飞研究员团队在Acta Pharmacologica Sinica(IF 10.4)上发表文章“AKT (Ser473) suppression mediates ceritinib cardiotoxicity through autophagic flux impairment and mitochondrial injury”,研究揭示了AKT抑制通过自噬流损害和线粒体损伤驱动色瑞替尼的心脏毒性,并将AMPK驱动的、与TFEB相关的溶酶体恢复定位为一种基于机制的心脏保护策略,该策略独立于AKT恢复。
维真助力
病毒产品:Ad-mCherry-GFP-LC3
实验细胞:CCC-HEH-2
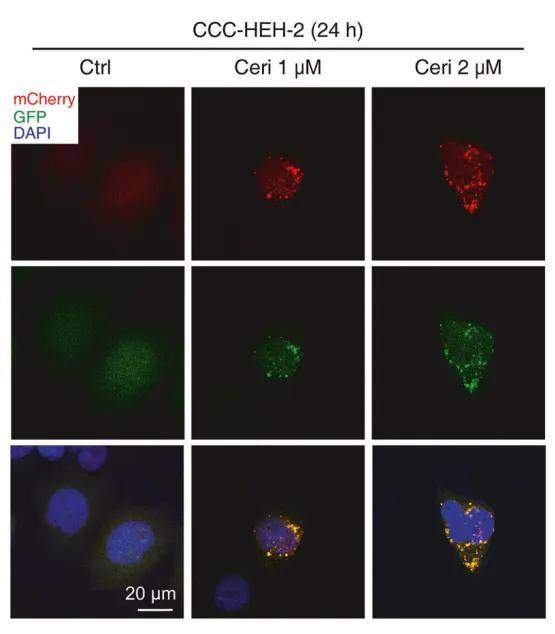
CCC-HEH-2细胞中Ad-mCherry-GFP-LC3报告系统共聚焦图像
部分研究结果
1. 色瑞替尼可诱导心肌细胞在体内和体外发生凋亡
作者发现色瑞替尼诱导小鼠出现收缩功能障碍和心肌损伤,并进一步探讨了细胞凋亡是否参与上述过程。色瑞替尼处理导致心肌中裂解的c-Caspase3免疫组化阳性信号增强,裂解的聚ADP-核糖聚合酶 (c-PARP) 显著升高,表明半胱天冬酶依赖性凋亡的发生。体外实验发现,在CCC-HEH-2细胞中,色瑞替尼引起了细胞活力下降以及形态恶化,包括细胞皱缩、脱落和密度降低。Western印迹分析证实了c-PARP和c-Caspase3的剂量和时间依赖性增加。流式细胞术进一步证实了凋亡细胞的剂量和时间依赖性积累。在hiPSC-CMs中,色瑞替尼剂量依赖性地增加了c-PARP,并伴有形态恶化。在原代小鼠心肌细胞中,α-肌动蛋白免疫荧光显示色瑞替尼处理后出现了明显的结构损伤。这些结果表明色瑞替尼在多种实验模型中以剂量和时间依赖性的方式激活心肌细胞中的半胱天冬酶依赖性凋亡。
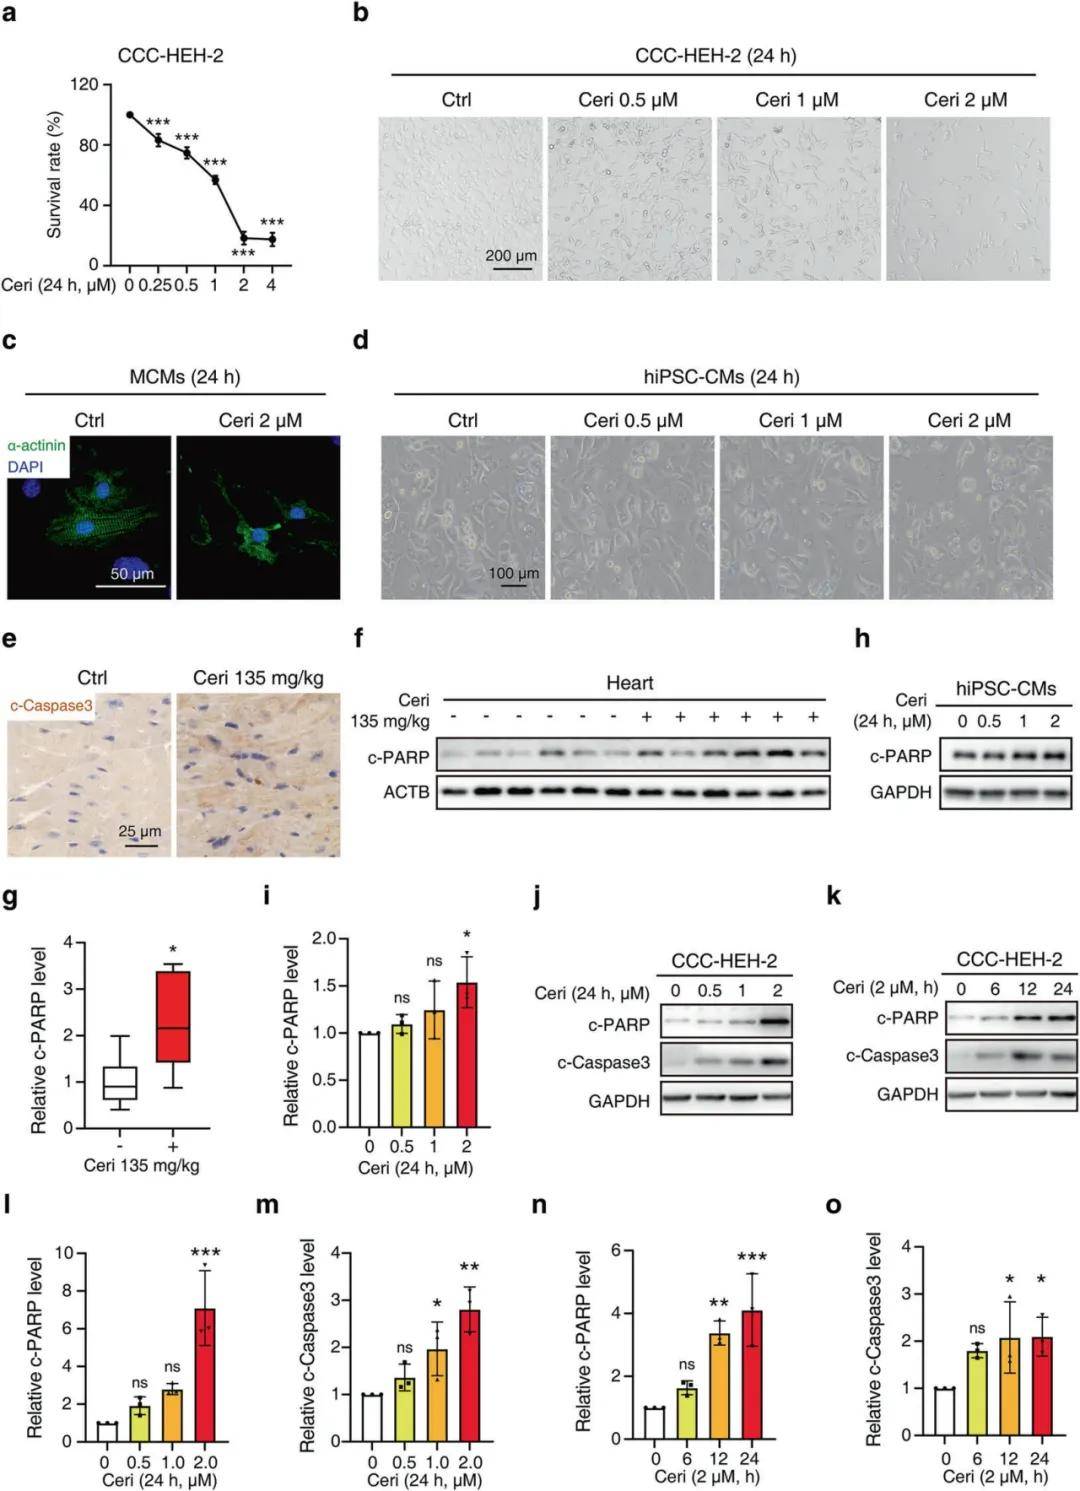 图1 色瑞替尼在体内和体外均可诱导心肌细胞凋亡
2. 色瑞替尼在溶酶体降解过程中抑制自噬
Western blot分析显示,色瑞替尼处理的心脏和心肌细胞中LC3-II显著积累,但p62的稳态水平并未与LC3-II平行增加,这排除了仅通过免疫印迹法对自噬流进行确定性解释的可能性。因此作者使用Ad-mCherry-GFP-LC3报告系统开展直接的自噬流与溶酶体功能检测,发现色瑞替尼增加了黄色LC3阳性斑点的数量及其面积,表明不完全酸化的LC3阳性区室积累,并损害了晚期自噬加工。此外,在原代小鼠心肌细胞和CCC-HEH-2细胞中溶酶体酸化功能受损;在hiPSC-CMs中可观察到pro-CTSD蓄积,成熟/pro-CTSD比值下降,支持溶酶体酸化缺陷以及组织蛋白酶D成熟加工障碍。在色瑞替尼处理的hiPSC-CMs中,LAMP1蛋白水平升高,而CCC-HEH-2细胞中LAMP1免疫荧光显示相应的增加,表明对功能损害的代偿性溶酶体膜扩张。这些结果表明色瑞替尼主要在溶酶体降解步骤而不是在自噬体-溶酶体融合处损害自噬通量。机制研究发现AKT-GSK3β相关信号分支参与了色瑞替尼暴露导致的溶酶体酶成熟加工缺陷和线粒体蛋白丢失。
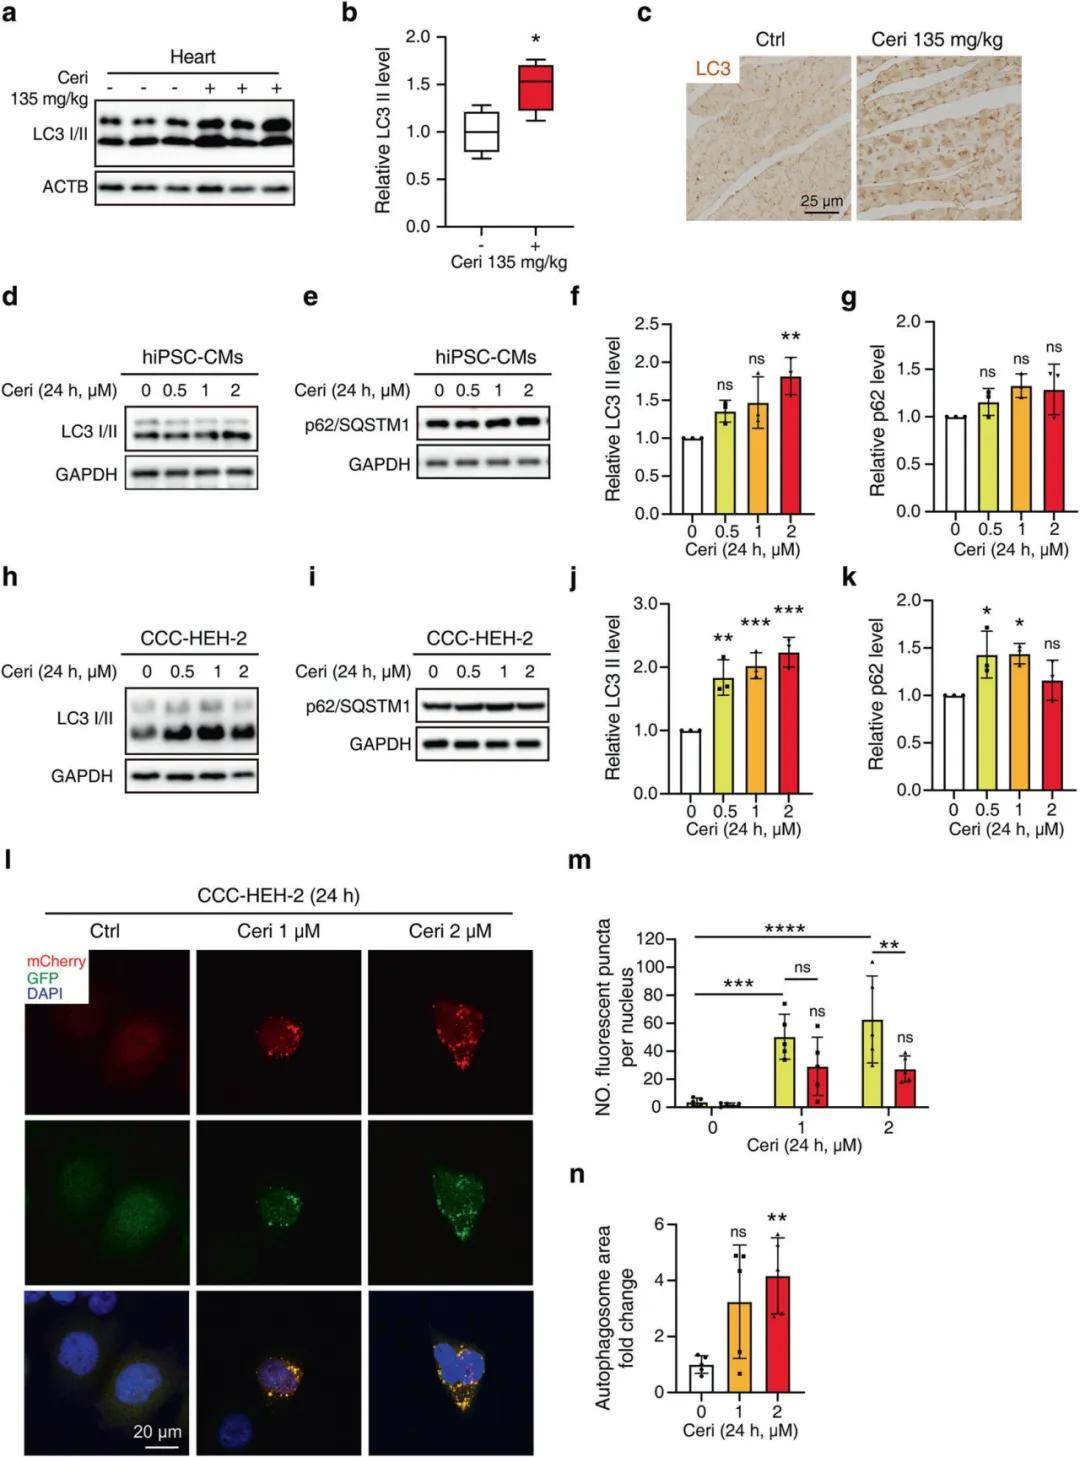 图2 色瑞替尼在心肌细胞中诱导LC3-II蓄积及晚期自噬障碍
3. 二甲双胍减轻了色瑞替尼的心脏毒性
鉴于二甲双胍激活AMPK,而AMPK与AKT信号通路存在广泛的相互作用。作者进一步探究了二甲双胍是否能够改善色瑞替尼诱导的心肌损伤。小鼠模型接受二甲双胍与色瑞替尼联合给药,发现二甲双胍联合治疗显著改善了心脏功能,降低了心脏c-PARP水平,改善了心肌结构破坏。体外实验中,二甲双胍共处理显著降低了色瑞替尼诱导的c-PARP累积。在机制上,色瑞替尼处理可降低p-mTOR(Ser2448),二甲双胍处理亦能降低p-mTOR,而联合用药产生的抑制效应强于任一单药。二甲双胍共处理可提升p-AMPK(Thr172)水平并降低p-TFEB(Ser122)水平,这与AMPK驱动的、TFEB相关的溶酶体修复程序激活现象相吻合。二甲双胍还减少了前CTSD的积累,恢复了成熟/前CTSD的比例,并减少了LC3-II的积累,表明溶酶体蛋白水解能力得到改善,晚期自噬应激得到缓解。此外二甲双胍并未逆转色瑞替尼诱导的p-AKT(Ser473)或p-GSK3β(Ser9)的抑制作用,证明其保护作用独立于AKT-GSK3β的恢复。这些数据表明二甲双胍通过AMPK驱动的机制改善溶酶体功能,从而减轻色瑞替尼引起的心脏毒性,这一机制独立于AKT-GSK3β的再激活。
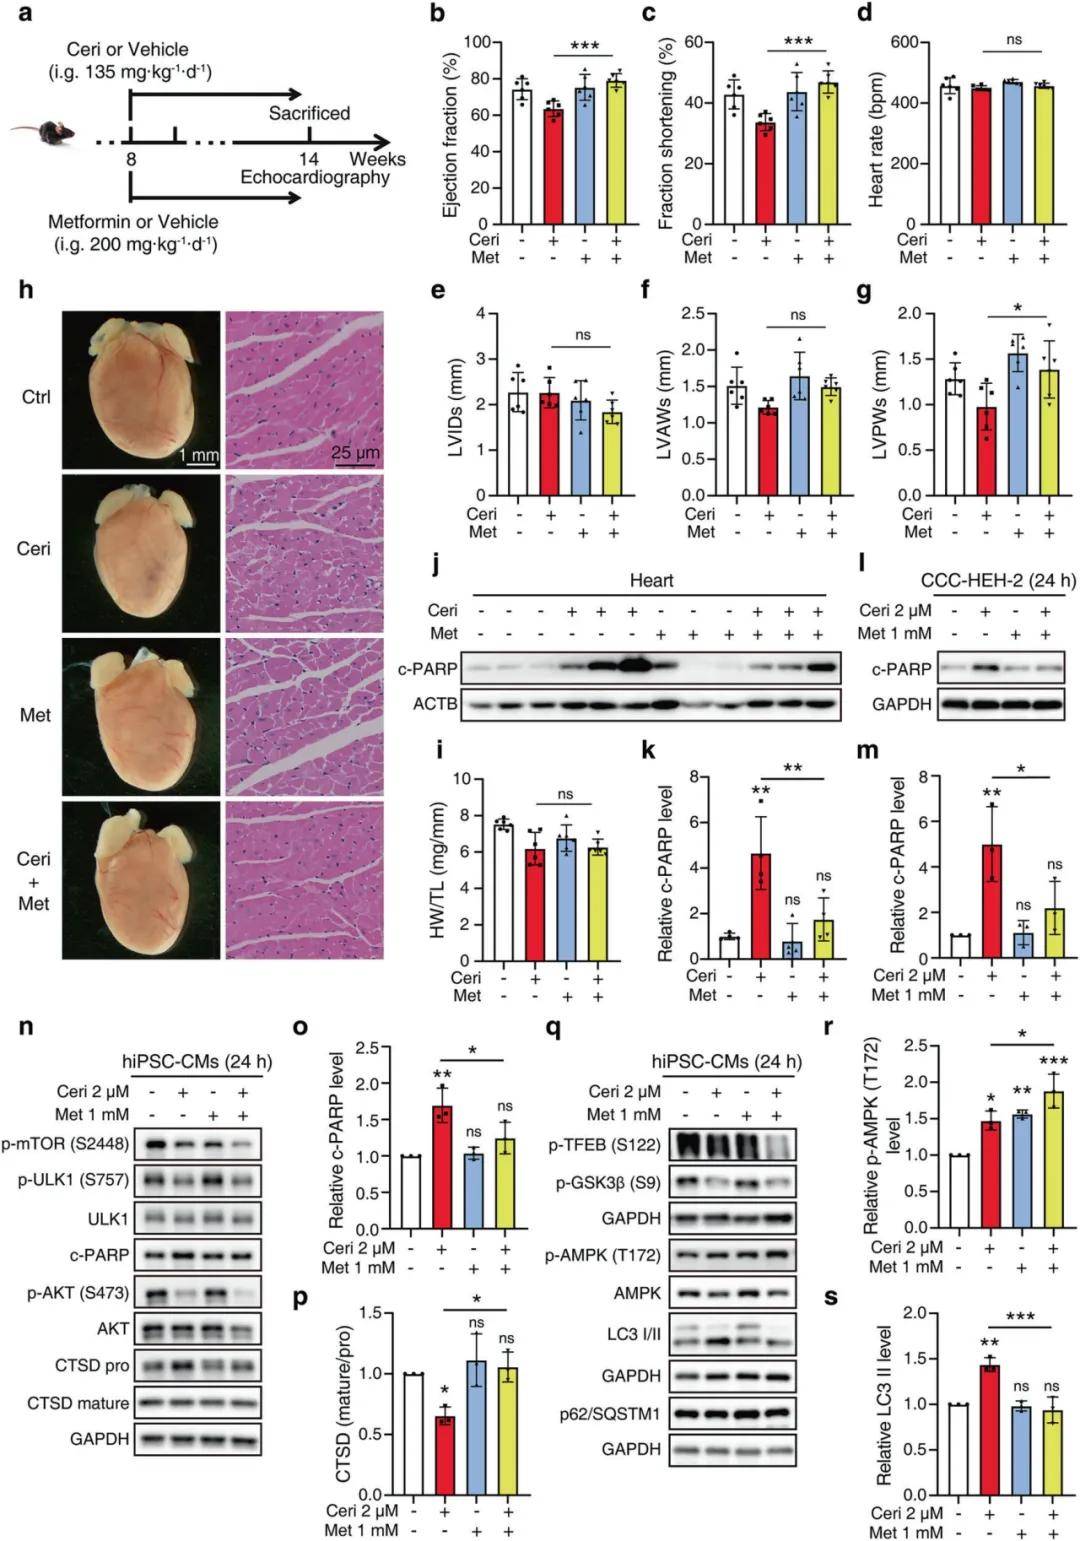 图3 二甲双胍减轻了色瑞替尼的心脏毒性
本研究证明了色瑞替尼通过抑制AKT(Ser473)磷酸化诱导心脏毒性,从而导致自噬起始增强与溶酶体降解缺陷之间的不匹配,最终导致自噬流障碍和线粒体损伤。二甲双胍通过AMPK驱动的、TFEB相关的溶酶体功能恢复机制减轻这种毒性。总体而言,这些发现定义了色瑞替尼心脏毒性背后的AKT-自噬溶酶体-线粒体回路,为接受ALK抑制剂治疗的肿瘤患者提供了一种基于作用机制的心脏保护策略理论依据。