

HDX-MS揭示MKK3别构调节剂抗溃疡性结肠炎机制
2026-11-13 来源:本站 点击次数:26关键词:溃疡性结肠炎,HDX-MS,MKK3别构调节
溃疡性结肠炎(UC)是一种慢性复发性肠道炎症疾病,TNF-α虽为临床验证的治疗靶点,但现有药物以注射用生物制剂为主,口服小分子仍属空白。传统针对p38 MAPK 通路的 ATP 竞争性抑制剂因激酶组选择性差、脱靶毒性等问题在临床试验中屡遭失败;MKK3 作为 p38 的主要上游激活激酶,被视为更具选择性的替代靶点,但其小分子开发极为有限,非 ATP 竞争性调节剂更是处于空白。此前报道的 TAK1-MKK3 蛋白-蛋白相互作用抑制剂 (R)-STU104 虽在动物模型中展现出良好的抗 UC 疗效,却存在代谢稳定性差的成药性缺陷。本研究旨在保留其独特非 ATP 竞争性机制的前提下,通过结构优化与成药性改造,获得兼具高活性与优良 DMPK 性质的候选分子。
文献解析
研究成果展示
▶ 在线预发表时间:2026年10月20日
▶ 期刊:Journal of Medicinal Chemistry(影响因子:7.3)
▶ 文章标题:
Design and Synthesis of Novel, Non-ATP-Competitive MKK3 Modulators as Suppressors of TNF-α Production for the Treatment of Ulcerative Colitis
▶ 核心内容:
复旦大学联合团队,近期在《Journal of Medicinal Chemistry》在线发表研究成果"Design and Synthesis of Novel, Non-ATP-Competitive MKK3 Modulators as Suppressors of TNF-α Production for the Treatment of Ulcerative Colitis",该研究基于前期发现的TAK1-MKK3 PPI抑制剂(R)-STU104,通过系统的结构导向设计与多维度成药性优化,成功获得口服生物利用度高、代谢稳定性优异的高效候选分子(R)-48,通过氢氘交换质谱(HDX-MS)分析,系统阐明了(R)-48通过结合MKK3远端C叶别构口袋、阻断TAK1介导的MKK3激活,从而抑制TNF-α产生并治疗溃疡性结肠炎的非ATP竞争性分子机制。百蓁生物为此项研究提供了HDX-MS分析服务。
 研究方法
本研究综合运用了基于结构的药物设计与化学合成(对茚酮骨架进行A、B、C三区SAR探索与手性拆分)。通过多维度优化成功获得了兼具高活性、高选择性的候选分子 (R)-48。 随后,结合体外分子与细胞水平评价(SPR、CETSA检测靶点结合,ADP-Glo酶学实验评估催化抑制,RAW264.7细胞模型测定TNF-α抑制活性)及氢氘交换质谱(HDX-MS)与分子对接解析空间构象。研究发现,该分子实现了高亲和力结合(KD = 3.35 nM)与催化抑制缺失(IC50 > 10 μM)的显著背离,HDX-MS 揭示其真实结合于 MKK3 远端 C 叶别构口袋,通过阻断上游 TAK1 激活来抑制下游 p38 通路,而非直接占据 ATP 位点。 最后,通过DSS与TNBS诱导的小鼠溃疡性结肠炎模型,结合药代动力学(PK)与药效学(PD)分析评估体内疗效。 (R)-48 展现出 62.6% 的高口服生物利用度,并在两种模型中均产生明确的剂量依赖性治疗作用及良好的PK/PD相关性。
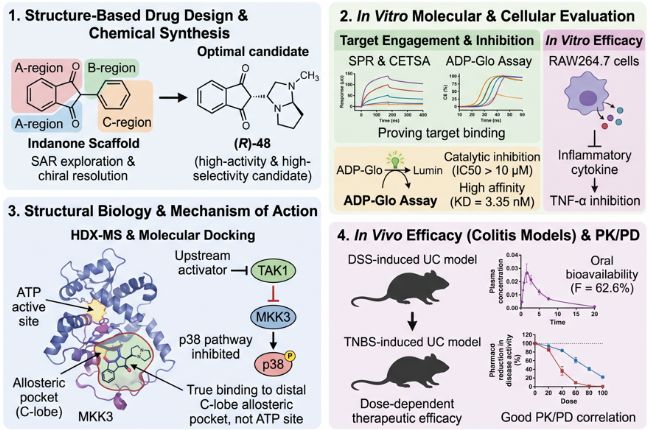
图1. 候选分子 (R)-48 的发现流程与作用机制概览
研究结果
1. 获得高活性、高口服暴露且代谢稳定的候选分子 (R)-48
通过针对代谢“软点”的结构导向设计与A/B/C三区SAR优化,研究团队从(R)-STU104骨架出发成功获得了(R)-48。该分子对LPS刺激细胞产生TNF-α的抑制活性达 IC50 = 0.038 μM(较先导物提升>15倍),对MKK3的SPR结合亲和力达 KD = 3.35 nM(提升20余倍)。同时,其在小鼠体内的口服生物利用度高达 62.6%,在肝微粒体中高度稳定,且对81种激酶展现出极干净的靶点选择性(10 μM下抑制均<25%)。
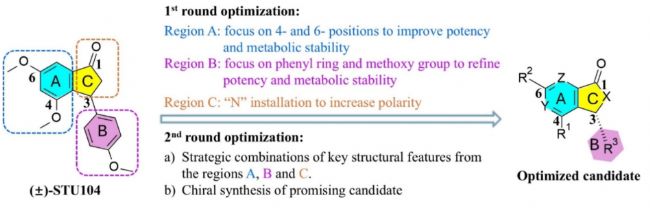
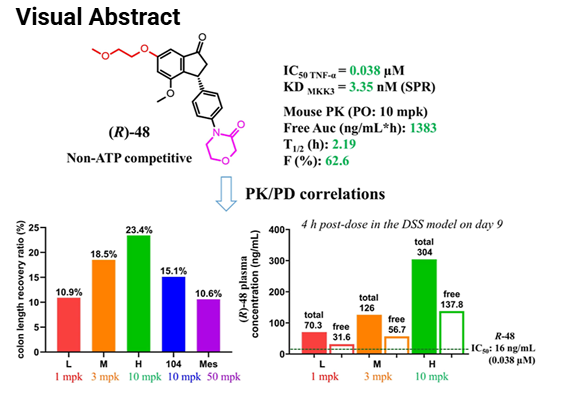
图2. (R)-48 的体外活性、体内药代动力学及 PK/PD 相关性
2.HDX-MS与酶学数据协同揭示“非ATP竞争性”的远端C叶别构结合模式
研究团队对比无配体状态(apo-MKK3)与结合状态((R)-48/MKK3 复合物)的氘摄取差异(ΔRFU),HDX-MS 结果显示了两处显著的保护区域:一处是ATP 结合口袋区域;另一处则是 C叶的远端别构区域(该区域此前在 MAPK8、MAPK10 与 MAPK14 等激酶中也有鉴定)。
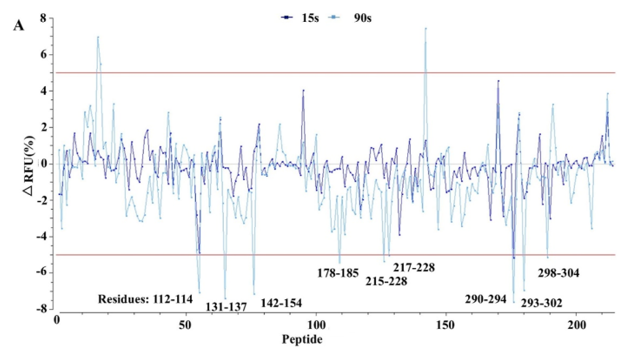
图2. 相对氘摄取(RFU)差值图
结合前述酶学实验“催化抑制可忽略”的阴性结果,研究团队推断:ATP 区域的氘交换保护并非源于药物分子的直接空间占据,而是由于药物结合在远端别构位点后,诱发了蛋白构象的传播变化(allosteric conformational propagation),进而导致 ATP 口袋区域发生结构紧缩。因此,(R)-48 的真实结合位点被锁定在 C 叶远端的别构口袋中。
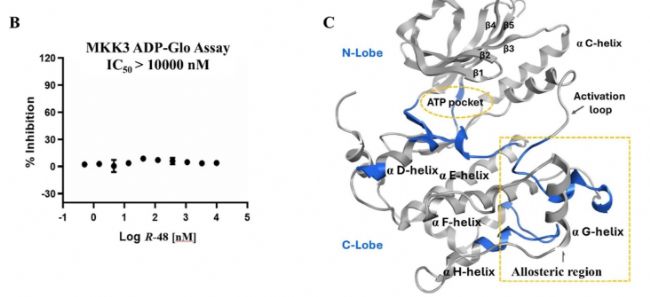
图3. (R)-48 结合引起的氘交换保护映射至 MKK3 结构模型
分子对接(Docking)结果显示,(R)-48 与 (S)-48 在该远端 C 叶口袋中的结合姿态存在巨大差异,这从结构层面完美解释了二者在细胞水平上 47 倍的活性差异(eudismic ratio)。同时,尽管 MKK1-MKK7 家族成员结构相似,但该远端别构口袋周围的氨基酸残基存在细微差异,正是这种“非保守性”,赋予了 (R)-48 对 MKK3 极高选择性的结构基础。
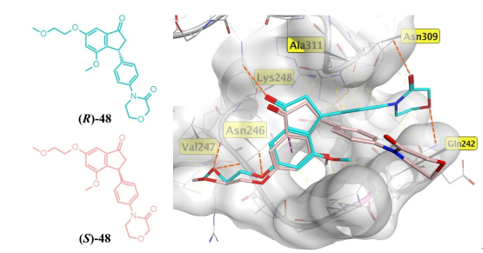
图4. (R)-48 和 (S)-48 与 MKK3(AF-P46734)的分子对接
3. 在两种溃疡性结肠炎动物模型中证实显著的体内药效与PK/PD相关性
在DSS诱导和TNBS诱导的两种小鼠UC模型中,(R)-48均表现出明确的剂量依赖性治疗作用(改善体重、恢复结肠长度、降低DAI评分、减轻病理损伤),并显著抑制血清和结肠组织中的TNF-α、IL-1β、IL-6、IL-23水平。其中,3 mg/kg/d的(R)-48疗效即优于一线药物50 mg/kg/d的美沙拉嗪。系统的PK/PD分析证实,其游离药物暴露量与治疗疗效呈强正相关。
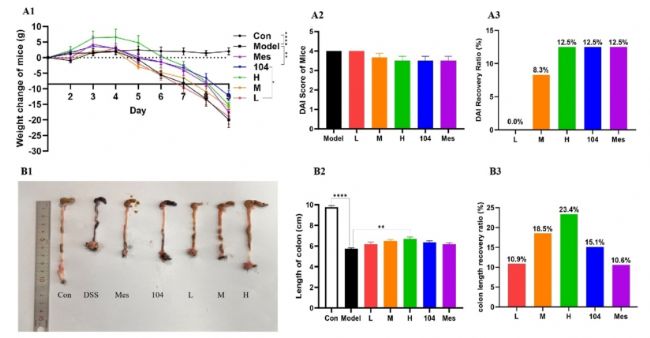
图5. (R)-48 在 DSS 诱导的急性 UC 模型中表现出显著的剂量依赖性治疗效果
研究结论
本研究基于先导化合物 (R)-STU104,通过结构优化与成药性改造,成功开发出非 ATP 竞争性候选分子 (R)-48。借助 HDX-MS 等技术,明确了其结合于 MKK3 远端 C 叶别构口袋,通过阻断 TAK1 激活,高选择性抑制 p38 通路及 TNF-α 产生。(R)-48 具备优异的口服生物利用度(62.6%)与激酶选择性,在两种 UC 小鼠模型中展现出明确的剂量依赖性疗效,3 mg/kg/d 剂量即优于一线药物美沙拉嗪。该研究为变构激酶调节剂的设计提供了成功范式,并将 (R)-48 确立为极具潜力的口服抗溃疡性结肠炎候选药物。