

PROTAC的独特结构、作用机制、早期开发与IND漫谈
2026-09-15 来源:本站 点击次数:29PROTAC的独特结构与作用机制
PROTAC是一类异双功能小分子药物,它们借助人体天然的泛素-蛋白酶体系统,实现对靶蛋白的选择性降解。与传统抑制剂通过直接结合来阻断蛋白质功能不同,PROTAC分子作为催化剂,将靶蛋白与E3泛素连接酶拉近,促使靶蛋白发生泛素化,随后被蛋白酶体降解。
一个PROTAC分子包含三个部分:
• 能特异性结合靶蛋白的配体;
• 能特异性结合E3泛素连接酶(如VHL、CRBN)的配体;
• 连接这两者的连接子。
给药后,PROTAC分子将靶蛋白与E3泛素连接酶拉近,启动泛素向靶蛋白的转移过程。一旦靶蛋白被泛素标记,细胞内的蛋白酶体就会识别并将其降解。由于PROTAC分子起到催化作用,单个PROTAC分子就能触发多个靶蛋白拷贝的降解。这种方法为清除驱动疾病的蛋白质提供了有力手段,包括那些缺乏酶活性或用传统药物设计方法难以靶向的蛋白质。
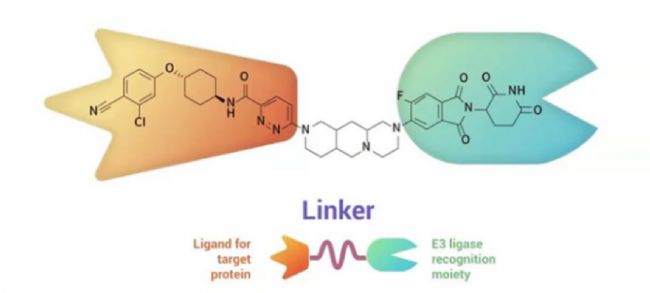
图1 典型PROTAC结构示意图及示例
PROTAC分子的成药性
PROTAC分子通常分子量范围在800至1000 DA之间,且含有多个极性基团以及氢键供体和受体。PROTAC常常违背利宾斯基(Lipinski)五规则(该规则被视为评估口服药物良好类药性的通用标准)。因此,PROTAC可能存在口服生物利用度降低、膜通透性差以及代谢稳定性受限等问题。
在早期开发过程中,需要结合药物化学与制剂技术来解决这些问题。研究人员必须优化连接子长度,尽可能减小极性表面积,并简化配体结构。在制剂方面,无定形固体分散体、脂质递送系统以及前药策略等技术可提高体内暴露量。
改善PROTAC的口服类药性是药物研发工作中的关键目标。开发适合口服给药的分子可为患者带来便利,并支持持续的治疗方案。
代谢与稳定性挑战:早期薄弱环节识别
由于其化学设计与结构特点,PROTAC容易发生代谢降解,尤其是在连接子区域。系统代谢物鉴定研究的数据显示,超过70%的PROTAC在脂肪族连接子处或其附近发生快速生物转化,最常见的是经CYP3A介导的氧化反应,随后发生水解或进一步氧化裂解。
传统的体外试验,如使用肝微粒体的试验,可能不足以了解PROTAC的代谢与稳定性情况,因为这些试验缺乏负责Ⅰ相和Ⅱ相转化的完整酶体系。
应采用更全面的体外方法来提高对代谢薄弱环节的早期检测能力,并指导结构优化,这些方法包括:
• 肝细胞:提供全套代谢酶,能更好地模拟体内代谢情况。
• 肝S9组分:能够检测氧化代谢和结合代谢。
• 细胞质组分:可对非CYP酶(如醛氧化酶(AO))进行筛选,这类酶可能导致药物快速清除,且表现出种属特异性活性。
PROTAC研发人员可在临床前阶段早期整合这些技术,从而主动检测并解决代谢薄弱环节问题。这种方法可降低后期失败的风险,并随着项目推进至毒理学研究和首次人体试验阶段,增强信心。
分析表征挑战
生物分析人员通常将PROTAC视为传统小分子药物,然而在早期开发阶段,对其进行分析表征面临诸多独特挑战。由于PROTAC分子量大、结构复杂且存在多个立体中心,在液相色谱-串联质谱(LC-MS/MS)检测中,常出现分析干扰现象,包括离子抑制、色谱分离时峰分裂以及离子源内碎裂等。此外,PROTAC还容易与实验室的塑料制品和玻璃器皿发生高非特异性结合,影响定量准确性和检测结果的重现性。
为克服这些障碍,研发人员必须采用低结合生物分析技术。仔细优化质谱参数,并使用吐温20(Tween 20)等去污剂,可显著提高信号稳定性和数据质量。此外,应在新鲜和冷冻基质中评估血浆稳定性,因为酶活性和蛋白质完整性的变化可能影响对稳定性结果的解读。
药代动力学与药代动力学/药效动力学关系
理解PROTAC的药代动力学(PK)和药效动力学(PD)特征,面临着传统小分子药物通常不会遇到的独特挑战。由于PROTAC具有催化作用,全身暴露量与生物效应之间的关系往往是非线性的。“钩状效应”进一步增加了复杂性,即高浓度的PROTAC会因二元复合物达到饱和状态而降低活性。解决这些问题需要转变思路:
• 机制性药代动力学/药效动力学模型能更好地解释催化作用和时间依赖性效应。
• 与稳态浓度相比,药效与降解动力学(如最大降解率、降解半数有效浓度EC50和降解半衰期)的关系更为密切。
• 需要仔细优化给药方案,以保持疗效,同时避免出现饱和现象或选择性丧失。
细胞摄取与细胞内定位
尽管许多PROTAC在细胞外有足够的暴露量,但由于膜通透性差和极性表面积大,其在细胞内的含量往往不足。这可能严重限制三元复合物的形成,降低降解效率,尤其是在难以穿透的组织或肿瘤微环境中。
有几种策略可改善细胞摄取。优化分子量、脂溶性、极性和构象灵活性等理化属性可起到一定作用。利用基于纳米颗粒或脂质辅助的递送系统克服细胞屏障,可实现主动靶向或膜转位。
研发人员还应利用前药策略,例如用可裂解基团掩蔽极性官能团,以提高膜通透性,并通过酶促裂解实现细胞内激活。
E3连接酶的选择
大多数PROTAC依赖少数几种特性明确的E3连接酶,如VHL和CRBN。然而,由于E3连接酶广泛表达,这些酶可能无法实现组织特异性降解,从而导致非靶组织出现不必要的降解。目前,行业正致力于发现和验证具有组织特异性表达的新型E3连接酶,以减少脱靶效应,扩大治疗窗。
创新的前沿领域已经开启,包括努力发现具有组织或疾病特异性表达模式的E3连接酶。基于结构的筛选用于为特性研究较少的E3连接酶发现新的配体和化学类型。并且,在配体选择中纳入三元复合物动力学(包括协同性和解离速率)信息,以优化效力和选择性。
靶内毒性与脱靶毒性效应
PROTAC的治疗效力与其完全降解靶蛋白的能力密切相关,但这也带来了明确的安全风险。与暂时调节功能的抑制剂不同,若靶蛋白在细胞基本功能中发挥作用,PROTAC可能导致不可逆的后果。即使是对必需蛋白或部分同源蛋白的低水平降解,也可能引发意外毒性,导致靶内毒性。
此外,E3连接酶也存在一定风险:其招募可能导致脱靶泛素化和降解,尤其是在E3连接酶在多种组织中高表达或活性广泛的情况下。在考虑CRBN等过表达连接酶时,这一点尤为重要。此外,连接子化学性质和代谢副产物可能通过形成反应性或不稳定中间体而引发毒性。
在临床前阶段,已探索多种策略来降低PROTAC的靶内毒性和脱靶毒性。
• 全球蛋白质组分析越来越多地被用于绘制不同细胞类型和物种的降解图谱,有助于早期识别意外蛋白靶点。
• 基因筛选可评估基因在疾病相关组织和正常组织中的必需性,为可能存在的靶内风险提供有用信息和见解。
• 采用纳米颗粒、抗体-PROTAC偶联物或前药制剂等递送策略,有助于调节组织分布,减少非靶器官的暴露,尤其是在全身降解构成安全风险时。
• 代谢物鉴定研究,特别是在体内进行的研究,对于检测有毒降解产物或反应性连接子衍生片段至关重要。
• 组织交叉反应性和生物分布研究对于评估非靶器官的意外效应必不可少,尤其是在E3连接酶或靶蛋白在治疗预期范围之外表达时。
利用最新技术提高效率
随着PROTAC发现过程愈发耗时且资源密集,计算和机器学习工具在加速早期开发中发挥着越来越重要的作用。这些技术现已被用于预测三元复合物的形成、评估降解潜力,并在化合物合成前指导最优连接子和配体的设计。
通过整合从结构模型到细胞降解结果等多种数据来源,计算平台可帮助筛选出最有可能成功的候选药物。这些方法仍在不断发展,但已减少对广泛经验性筛选的依赖,使选择有效且可开发的PROTAC的路径更加聚焦、以数据为驱动。
整合与跨职能规划
PROTAC项目成功提交新药临床试验申请(IND),最终取决于化学优化、吸收、分布、代谢和排泄(ADME)表征、分析方法开发和毒理学研究的无缝整合。如今,最佳实践强调尽早且频繁地进行跨职能协作,以确保不会为了追求降解效力而牺牲生物利用度或安全性。尽早建立并持续保持跨职能协作,对于顺利推进至临床阶段至关重要。成功项目涌现出的最佳实践包括:
• 尽早确定可开发性阈值,包括合成可行性、稳定性、渗透性和制剂可行性。
• 将生物分析、药物代谢动力学(DMPK)和药效数据实时整合到决策框架中。
• 采用评分或排名系统,从整体上比较候选药物,而非仅依据降解效力。
#上海玮驰提供PROTAC结合检测试剂盒 (瑞孚迪Revvity),覆盖主流PROTAC靶点,助力药物研发全流程,欢迎电话咨询。