

选择性降解IKZF1/3重塑免疫与肿瘤命运的小分子Lenalidomide文献分享
2026-09-15 来源:本站 点击次数:39
▲Lenalidomide (T1642),CAS: 191732-72-6的化学结构式
Lenalidomide (T1642),CAS: 191732-72-6 是一种具有口服活性的免疫调节小分子,作为分子胶降解剂可结合 E3 泛素连接酶底物受体 cereblon(CRBN),并重定向 CRBN-CRL4 复合物选择性泛素化淋巴系转录因子 IKZF1(Ikaros)与 IKZF3(Aiolos),促使其经蛋白酶体降解[1,2]。这一由小分子诱导的“新底物”招募是其核心作用机制,能够快速而选择性地重塑淋巴细胞的转录网络;在依赖 IKZF1/3 维持存活程序的背景下,Lenalidomide 诱导的 IKZF1/3 丧失常推动细胞命运向凋亡转化,将其直接联结至研究性凋亡通路的化学操纵。
在信号层面,Lenalidomide 驱动的是 CRBN–DDB1–CUL4–RBX1 的泛素化–蛋白酶体轴。通过促进 CRBN 依赖的 IKZF1/3 泛素化,它以药理学方式产生难以用基因学手段获得的急性选择性失功能表型,便于解析 IKZF 依赖的转录调控及其与细胞因子与 TNF 通路的串扰。鉴于 IKZF 因子调节免疫细胞的活化与谱系特征,Lenalidomide 触发的 IKZF 降解可继发影响细胞因子环境(包括与 TNF-α 相关的信号轴),从而为探究谱系决定性转录因子如何塑造炎症输出与凋亡易感性提供化学工具[1,2]。
Lenalidomide 的研究用途主要体现在两方面。其一,作为单功能的分子胶,它是验证 CRBN 药理与 IKZF 生物学的标准化化学探针,用于绘制 IKZF 靶基因图谱、量化新底物丧失后的蛋白质组重编程,并剖析 IKZF 降解、TNF 信号与凋亡检查点间的反馈。其二,Lenalidomide 被广泛用作 PROTAC 的 CRBN 招募配体;将其衍生片段与目标蛋白配体偶联,可实现对多类蛋白的定向降解,扩展超越 IKZF1/3 的通路干预,便于比较分子胶与双功能 PROTAC 的机制、泛素化动力学及 CRBN-CRL4 的底物选择决定因素。
凭借明确的 E3 结合与稳健的细胞内活性,Lenalidomide 适用于时间梯度降解实验、CRBN 依赖性的对照验证(如 CRBN 敲低/突变)及泛素链拓扑与蛋白酶体耦联的机制研究,并在 IKZF 轴、TNF 相关信号与凋亡之间构建起可编程的化学链接[1,2]。
■ 2. 文献分享
■ 2.1 Antitumor effect of lenalidomide in malignant glioma cell lines

▲ 来那度胺对 6 株人脑胶质瘤细胞增殖的浓度依赖性抑制作用 6 株胶质瘤细胞系:A-172、AM-38、T98G、U-138MG、U-251MG、YH-13;横坐标为来那度胺给药浓度(0、0.1、1、10、100 μM),纵坐标为相对细胞计数百分比,0 μM 对照组记为 100%。 随药物浓度升高,各细胞活细胞比例逐步下降,100 μM 浓度下增殖抑制效果最显著;不同细胞系对药物敏感性存在差异,YH-13 细胞抑制效应最为明显。
Lenalidomide (T1642) 在恶性胶质瘤细胞系中展现出直接作用。细胞计数结果显示,Lenalidomide 以浓度依赖方式降低恶性胶质瘤细胞数量,并且在多数细胞系中约10 µM即可确认其抗肿瘤效应。流式分析表明,Lenalidomide 处理后细胞在G0/G1期的比例升高,提示细胞周期分布发生改变。分子层面上,Lenalidomide 增强了p53的活化并提高了p21的表达,与细胞周期阻滞相一致。进一步的蛋白检测显示,在A‑172与AM‑38细胞中,Lenalidomide 使内源性凋亡相关标志物增加,包括Bax水平上升以及caspase‑9与caspase‑3的剪切形式出现。研究结论指出,Lenalidomide 对胶质瘤细胞的抗肿瘤作用与细胞周期分布的改变相关,并新近证明其在恶性胶质瘤细胞系中具有以细胞周期阻滞为特征的直接抗肿瘤效应。综合来看,Lenalidomide 在所测试条件下减少细胞数量、促进G0/G1累积,并调控p53–p21通路,同时伴随内源性凋亡相关蛋白的上调。[3]
■ 2.2 CD4+ T cells play a crucial role for lenalidomide in vivo anti-tumor activity in murine multiple myeloma

▲ 梯度浓度来那度胺(LEN)对细胞增殖与凋亡的影响,DMSO 为溶剂对照 (A) 细胞增殖 ³H 掺入实验(CPM 值):给药浓度区间 0.1–100000 nM,全浓度范围内 LEN 组与 DMSO 对照组 CPM 无明显差异,来那度胺未抑制细胞增殖。 (B) 凋亡细胞百分比定量:各浓度 LEN 处理后凋亡比例与 DMSO 组几乎重合,该给药区间内来那度胺不诱导细胞凋亡。
Lenalidomide (T1642) 在免疫健全的5TGM1骨髓瘤小鼠中抑制肿瘤生长并延长生存期,且部分个体在接种后第90天达到无瘤状态。在去除NK细胞的条件下,Lenalidomide 依然减缓肿瘤进展并延长生存,显示其抗肿瘤效应得以保持。免疫学检测表明,Lenalidomide 在体内外均增强CD4+ T细胞的IFN-γ产生,提示Th1应答增强。与此一致,Lenalidomide 处理后CD8+ T细胞产生更多IFN-γ与穿孔素,体现出细胞毒效应分子的上调。此外,在肿瘤负荷小鼠中,Lenalidomide 与调节性T细胞数量的下降相关。基于这些结果,研究提出CD4+ T细胞对于Lenalidomide 介导的体内抗骨髓瘤免疫应答至关重要。上述发现共同勾勒出Lenalidomide 的免疫调节特征:促进CD4+ T细胞的Th1型细胞因子分泌,增强CD8+ T细胞的细胞毒分子表达,并伴随调节性T细胞的减少,同时在整体水平上表现为肿瘤负荷的降低与生存延长,其中一部分个体达到无瘤状态。[4]
■ 2.3 Novel potent molecular glue degraders against broad range of hematological cancer cell lines via multiple neosubstrates degradation
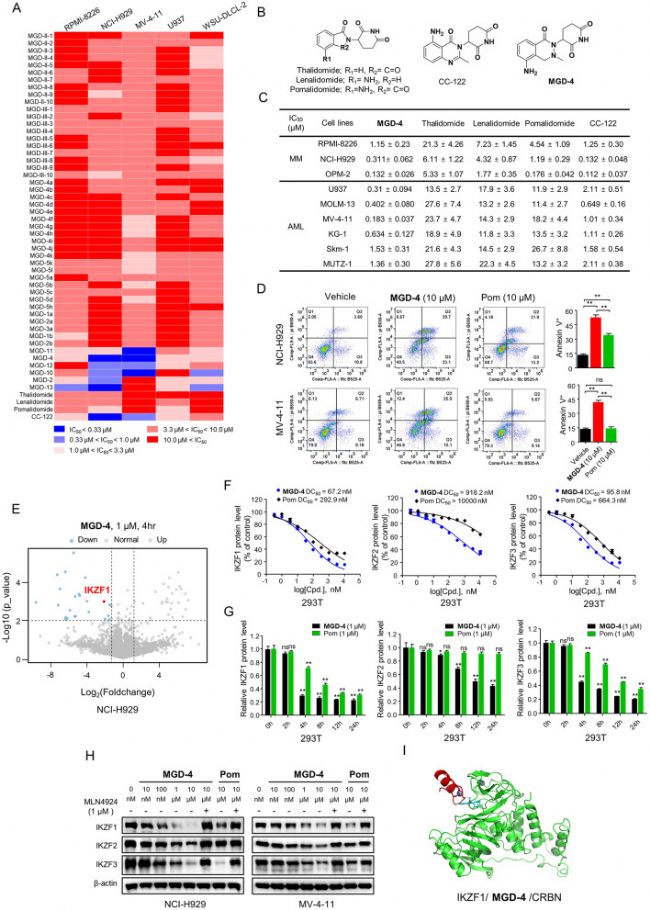
▲ 新型 CRBN 配体 MGD-4 抗血液肿瘤药效与分子降解机制 (A) 多细胞株 IC₅₀热图,MGD-4 抑瘤活性优于沙利度胺、来那度胺、泊马度胺、CC-122; (B) 五种 IMiDs 化合物化学结构; (C) 各化合物细胞 IC₅₀定量,MGD-4 活性最优; (D) MGD-4 较泊马度胺更强诱导骨髓瘤细胞凋亡; (E) MGD-4 处理细胞转录组,IKZF1 为显著下调靶点; (F–H) MGD-4 以更低 DC₅₀强效降解 IKZF1/2/3,降解活性优于泊马度胺; (I) 分子对接展示 MGD-4 与 CRBN、IKZF1 三元结合模式。
Lenalidomide (T1642) 被报道可诱导CK1α蛋白降解。在细胞层面,Lenalidomide 能在NCI-H929细胞中诱导凋亡并引发生长停滞,而当通过靶向CSNK1A1的短干扰RNA降低CK1α水平时,这些由 Lenalidomide 触发的凋亡与生长抑制效应进一步增强。上述发现将明确定义的分子作用与可测量的细胞学结果相衔接:一方面,Lenalidomide 对CK1α蛋白丰度的降低与其在多发性骨髓瘤细胞背景下推动细胞凋亡、抑制增殖的能力相一致;另一方面,CK1α下调对 Lenalidomide 诱导效应幅度的放大,强调了CK1α在反应强度中的关键作用。由此可见,CK1α不仅是Lenalidomide 作用下可被降解的靶点,同时也是决定该药在血液系统肿瘤细胞中诱导细胞死亡与抑制生长深度的重要调控节点。基于这些结果,可以勾勒出从机制到表型的连续链路:Lenalidomide 通过影响特定蛋白的丰度引发下游细胞学效应,其诱导的凋亡与生长停滞与CK1α通路紧密相关,而CK1α的水平变化显著影响了Lenalidomide 在所测试骨髓瘤模型中的效应强度。[5]
■ 2.4 Discovery and Characterization of Novel IKZF1/3 Glue Degraders against Multiple Hematological Cancer Cell Lines

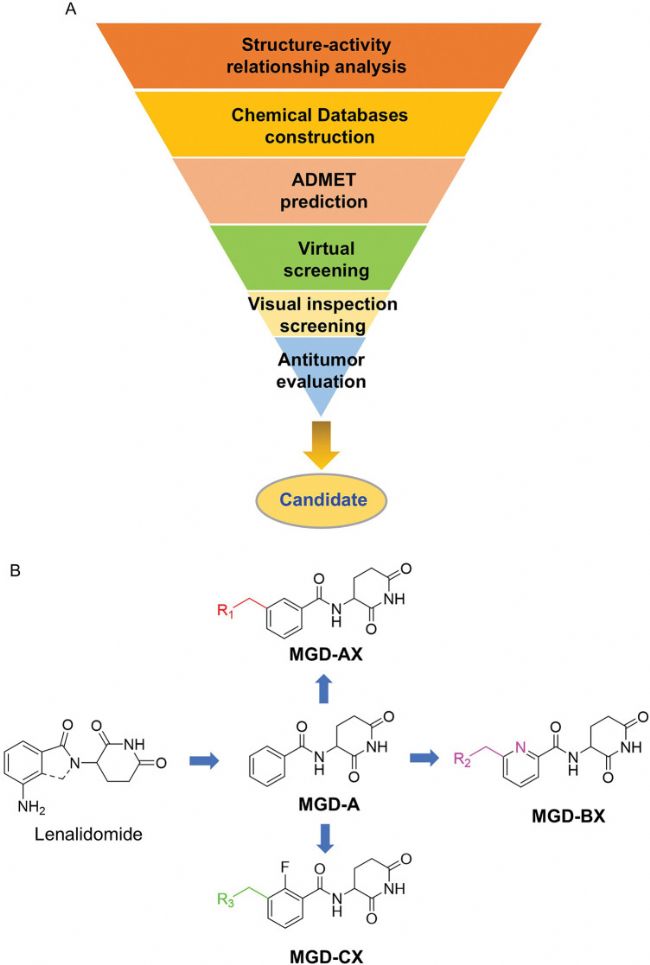
▲先导化合物筛选流程与来那度胺衍生物分子设计 (A) 候选抗肿瘤化合物漏斗式筛选流程:依次经构效关系分析、化合物库构建、ADMET 预测、虚拟筛选、目视筛选及体外抗肿瘤活性评价,逐级筛选得到目标候选分子。 (B) 以来那度胺为骨架的衍生物结构改造路线;母核简化得到中间体 MGD-A,再对芳香环进行取代修饰,衍生出 MGD-AX、MGD-BX、MGD-CX 系列化合物。
Lenalidomide (T1642) 在本研究中作为对照化合物用于多种血液系统肿瘤细胞系的活性评估。在细胞活力实验中,Lenalidomide 在NCI-H929细胞中呈现微摩尔水平的IC50,在MV-4-11与Ocl-Ly3细胞中呈现两位数微摩尔水平的IC50,为这些模型的抑制增殖活性提供了定量基准。除作为比较参照外,Lenalidomide 还为研究提供了结构启发。研究通过对其异吲哚核心进行去亚甲基改造,基于 Lenalidomide 构建了新的CRBN结合基元,明确了以其核心骨架为中心的结构优化策略。在分子对接分析的指导下,研究选择了一个新骨架(MGD-A),其设计即为对 Lenalidomide 异吲哚核心的简单去亚甲基处理,体现了对该核心骨架的定向微调可用于生成新型化学类型的思路。上述结果界定了 Lenalidomide 在本研究中的双重角色:一方面作为在特定细胞系中量化增殖抑制活性的参照,另一方面作为结构基础,其异吲哚核心的去亚甲基策略结合对接分析促成了新型CRBN结合设计的识别与优选。[6]
■ 3. 结语
Lenalidomide 作为一种分子胶降解剂,通过结合 E3 泛素连接酶底物受体 cereblon (CRBN) 复合物,选择性诱导淋巴系转录因子 IKZF1 和 IKZF3 的泛素化及蛋白酶体降解,从而重塑关键的转录网络,调控免疫细胞谱系和存活程序,促进细胞凋亡并影响包括 TNF-α 在内的细胞因子信号通路。文献报道表明,Lenalidomide 在恶性胶质瘤细胞中通过细胞周期阻滞和凋亡发挥直接抗肿瘤作用;在多发性骨髓瘤小鼠模型中促进 CD4+ 和 CD8+ T 细胞介导的抗肿瘤免疫反应;并可诱导 CK1α 等新底物降解,增强血液系统肿瘤细胞中的凋亡与生长抑制。此外,Lenalidomide 作为 CRBN 药理学的标准化学探针及新型 CRBN 结合配体结构骨架,为开发更高效的靶向降解剂提供基础。未来研究可着重解析其底物选择机制,优化衍生物性能,并利用其分子胶机制设计新一代靶向蛋白降解疗法,拓展肿瘤及免疫疾病治疗应用。
■ 4. Q&A
Q1: Lenalidomide 的核心作用机制是什么?
A1: Lenalidomide 通过结合 E3 泛素连接酶底物受体 cereblon (CRBN) 复合物,选择性诱导淋巴系转录因子 IKZF1 和 IKZF3 的泛素化及蛋白酶体降解,发挥分子胶降解剂的作用。
Q2: Lenalidomide 在多发性骨髓瘤体内模型中如何调节免疫细胞?
A2: Lenalidomide 促进 CD4+ T 细胞产生 IFN-γ,增强 Th1 型免疫应答,提升 CD8+ T 细胞细胞毒分子的表达,减少调节性 T 细胞数量,从而降低肿瘤负荷并延长生存期,部分个体达到无瘤状态。
Q3: Lenalidomide 在血液系统肿瘤中诱导降解的另一关键蛋白是什么?
A3: Lenalidomide 可诱导 CK1α 降解,且通过 RNA 干扰降低 CK1α 水平能增强 Lenalidomide 诱导的凋亡和生长停滞效应,表明 CK1α 是调控药物反应强度的重要节点。
■ 5. 参考文献
[1] Krönke J, Udeshi ND, et al. Lenalidomide causes selective degradation of IKZF1 and IKZF3. Science. 2014;343(6168):301-305.
[2] Lu G, Middleton RE, et al. The myeloma drug lenalidomide promotes the cereblon-dependent destruction of Ikaros proteins. Science. 2014;343(6168):305-309.
[3] Hanashima Y, Sano E, Sumi K, Ozawa Y, Yagi C, Tatsuoka J, et al.. Antitumor effect of lenalidomide in malignant glioma cell lines. Oncology Reports. 2020;():.
[4] Zhang L, Bi E, Hong S, Qian J, Zheng C, Wang M, et al.. CD4+ T cells play a crucial role for lenalidomide in vivo anti-tumor activity in murine multiple myeloma. Oncotarget. 2015;6(34):36032-36040.
[5] Li P, Hu X, Fan Z, Sun S, Ran Q, Wei T, et al.. Novel potent molecular glue degraders against broad range of hematological cancer cell lines via multiple neosubstrates degradation. Journal of Hematology & Oncology. 2024;17(1):.
[6] Wei T, Wei P, Wang Y, Mao Y, Yan J, Hu X, et al.. Discovery and Characterization of Novel IKZF1/3 Glue Degraders against Multiple Hematological Cancer Cell Lines. Oncology Research. 2025;33(10):2981-3006.