

CPSF2介导MTERF3 3′UTR截短驱动骨肉瘤进展
2026-09-20 来源:本站 点击次数:26关键词:骨肉瘤;APA;MTERF3
文章标题:CPSF2-mediated 3’ UTR truncation of MTERF3 drives mitochondrial dysfunction and osteosarcoma progression
发表期刊:Oncogene(IF 9.1)
合作客户:汕头大学医学院第一附属医院刘钊勇团队、汕头大学医学院附属肿瘤医院张莹团队
维真助力:
慢病毒产品:LV-CMV-MTERF3-long 3′UTRLV-CMV-MTERF3-short 3′UTR
实验细胞:人OS细胞系U2OS、MG63
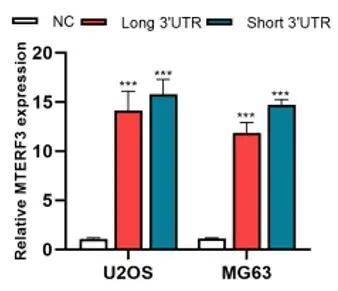
WB结果表明MTERF3基因成功过表达
研究背景
选择性多聚腺苷酸化(APA)是一种重要的转录后调控机制,在癌症中异常激活,但APA在肿瘤发生中的具体作用机制尚不明确。在本研究中作者分析了骨肉瘤(OS)组织中的APA事件,并识别出与OS患者预后及基因表达变化相关的3′UTR改变,这些变化涉及肿瘤抑制性miRNA结合位点的丢失,为骨肉瘤的治疗提供了新的方向。
部分结果展示
1. MTERF3短3′UTR异构体在体内外均增强了骨肉瘤的致癌性和转移能力
作者发现APA介导的miRNA结合位点耗损可能在骨肉瘤中是一种普遍存在的机制,MTERF3的3′UTR缩短及MTERF3表达量升高在骨肉瘤组织中被发现,并与预后不良相关。为了剖析MTERF3 3′UTR异构体对骨肉瘤进展的功能影响,作者构建了稳定表达MTERF3长3′UTR或MTERF3短3′UTR的骨肉瘤细胞系。功能检测显示,短3′UTR MTERF3的过表达显著增强了增殖能力、集落形成能力和迁移潜力,并抑制了细胞凋亡。在体内实验中,短3′UTR-MTERF3细胞表现出加速的皮下肿瘤生长和更高的肺转移负担,组织病理学分析证实了短3′UTR-MTERF3组中转移结节的增强Ki-67染色。这些发现表明,APA介导的MTERF3 3′UTR缩短增强了其促肿瘤生成活性。进一步研究发现APA介导的3′ UTR截断可规避miR-182-5p依赖的RISC靶向调控,驱动OS中MTERF3的过表达;同时,MTERF3 3′UTR缩短通过消除共享的miR-182-5p结合位点,打破了MTERF3-ADCY6之间的ceRNA竞争平衡,导致ADCY6表达下调,从而促进骨肉瘤进展。
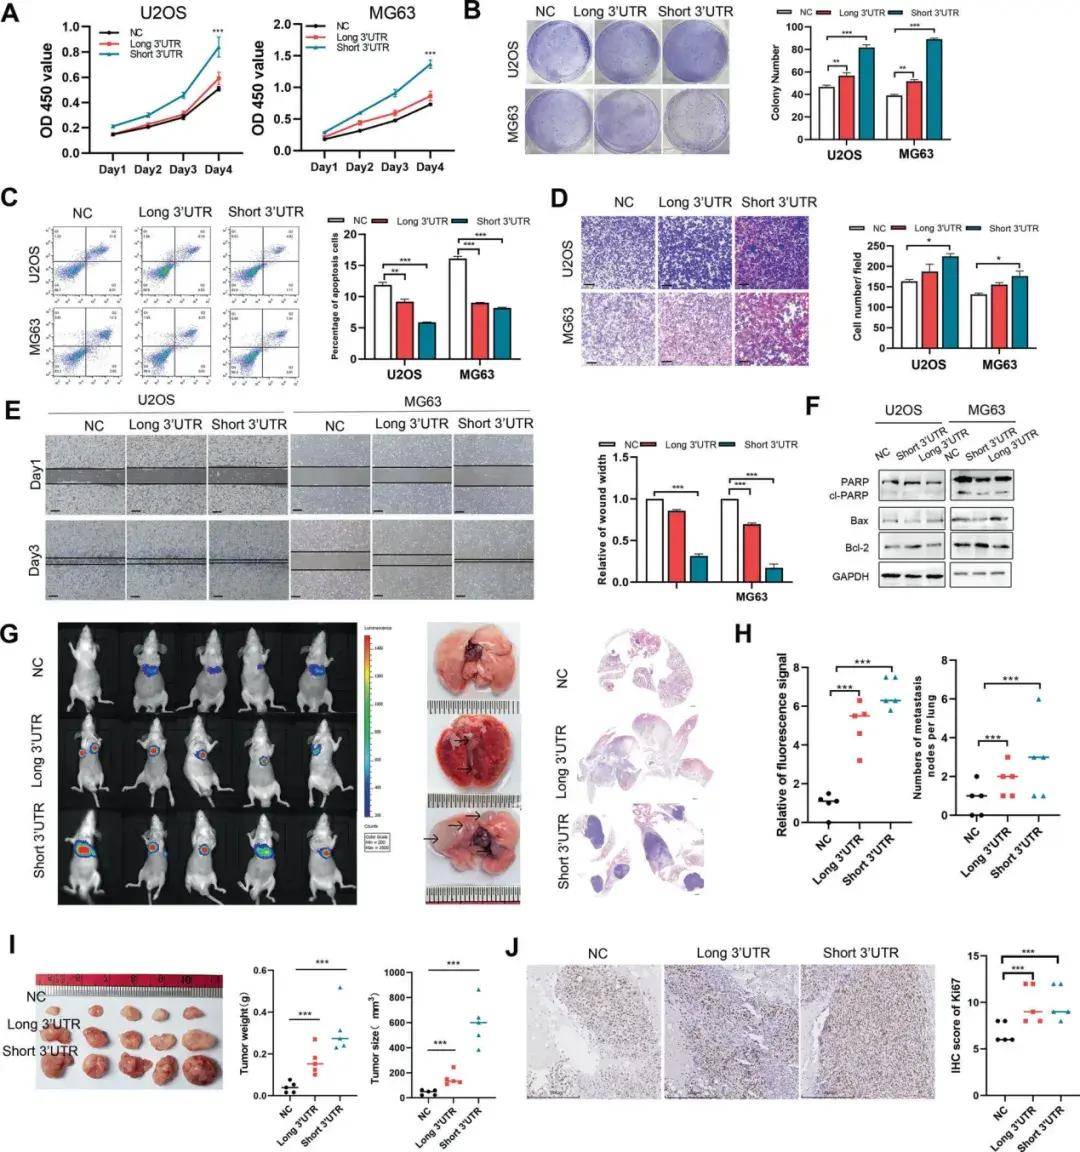 图1 MTERF3短3’UTR异构体表现出更强的促肿瘤效应
2. CPSF2通过MTERF3短3′UTR促进OS恶性转化
系统相关性分析表明,CPSF2是MTERF3 3′UTR长度的上游调节因子,CPSF2导致产生一种短3′UTR的MTERF3异构体。为阐明CPSF2与MTERF3在骨肉瘤进展中的功能相互作用,作者在CPSF2敲低的骨肉瘤细胞中过表达MTERF3长3′ UTR或MTERF3短3′ UTR,进行挽救实验。体外实验显示,siRNA介导的CPSF2敲低显著抑制了细胞增殖、克隆形成与迁移能力,同时促进细胞凋亡。这些抑癌表型通过过表达MTERF3短3'UTR得以恢复。在体内实验中,CPSF2敲低的肿瘤体积和重量均显著减少,过表达MTERF3的短3'UTR逆转了这种生长抑制。此外CPSF2敲低降低了Ki67的表达并增加了caspase 3的表达,而过表达MTERF3短3'UTR则逆转了上述变化。这些结果表明CPSF2作为MTERF3驱动的致癌作用的上游调控因子,其中APA介导的3'UTR缩短使MTERF3转录本得以稳定并激活其翻译,最终促进骨肉瘤的增殖和转移。
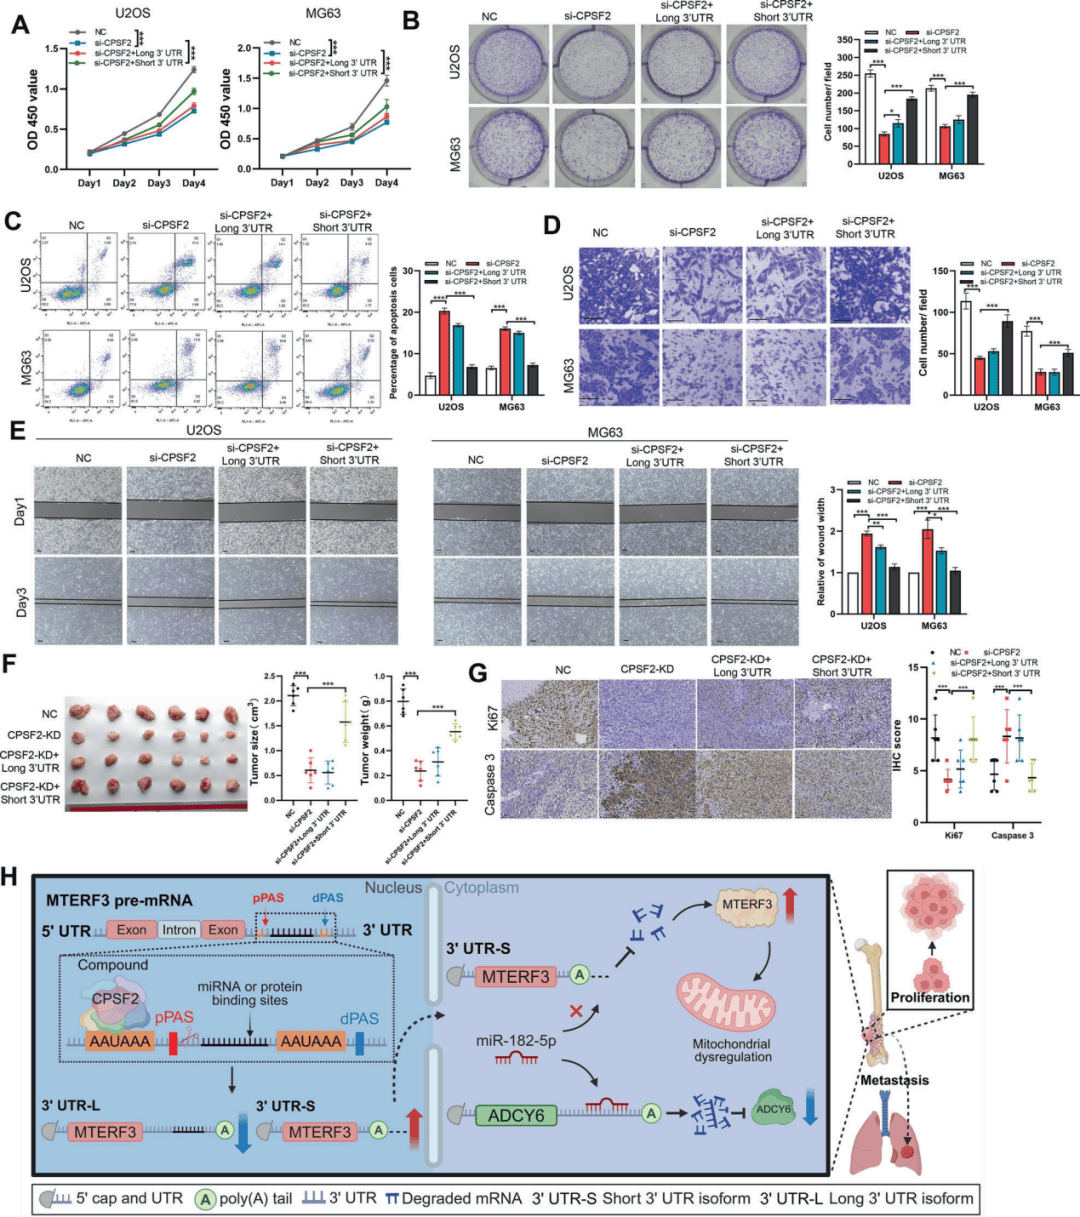 图2 过表达MTERF3短3’UTR逆转CPSF2基因敲低的肿瘤抑制作用
实验结论
本研究揭示了APA介导的OS发病机制中的新调控机制:由CPSF2介导的MTERF3 3'UTR缩短,通过ceRNA相互作用同时上调MTERF3并下调ADCY6,从而驱动OS增殖和侵袭。这些发现表明3'UTR改变是OS进展的关键决定因素,并可能成为潜在的治疗靶点。