

瑞孚迪高内涵成像系统助力揭示NUDT5调控嘌呤从头合成的全新机制
2026-09-14 来源:本站 点击次数:43
当细胞遇到“叶酸陷阱”,腺苷(adenosine)会从“营养补给”瞬间变成“致命毒药”。是谁在幕后调控这一生死开关?
2025年12月11日,国际顶级期刊《Science》在线发表了题为“A non-enzymatic role of Nudix hydrolase 5 in repressing purine de novo synthesis”的文章。该研究发现,NUDT5并非通过其经典的酶活性,而是作为“蛋白支架”与嘌呤从头合成的限速酶PPAT直接互作,从而在细胞感知嘌呤丰度时关闭从头合成通路。这一发现不仅改写了我们对嘌呤代谢调控的认知,也为理解MTHFD1缺乏症及嘌呤类似物抗癌药耐药机制提供了全新视角。
研究团队简介
本研究由奥地利科学院分子医学研究中心(CeMM)的Stefan Kubicek团队与英国牛津大学药物发现中心(Centre for Medicines Discovery, Oxford)的Kilian V. M. Huber团队联合主导。
研究整合了CRISPR全基因组筛选、同位素示踪代谢组学、高内涵活细胞成像、蛋白质组学、AlphaFold3结构预测及生化酶活检测等多种前沿技术,堪称代谢-成像-结构生物学的交叉典范。
原文标题、作者及摘要截图(Science 390, 1143–1150, 2025)
研究背景:MTHFD1缺陷为何让细胞“怕”腺苷?
叶酸代谢与嘌呤合成是细胞增殖的两大命脉。MTHFD1是一个位于细胞质的三功能酶,其S(合成酶)、D(脱氢酶)、C(环水解酶)三个结构域协同催化叶酸循环,为嘌呤从头合成提供关键的10-CHO-THF。
研究团队通过基因编辑构建了MTHFD1不同结构域失活的细胞模型:
- MTHFD1敲除(KO)和S结构域突变(K386E)细胞:在去除小分子的透析血清中生长受限,但补充腺苷可完全恢复增殖。
- DC结构域突变(K56R)细胞:却出现完全相反的表型——低浓度腺苷(约6μM)即产生强烈抗增殖效应,并伴随G1-S期阻滞、DNA损伤标志物γH2A.X与RPA2核foci显著升高。
这一“腺苷毒性”模型被称为遗传型叶酸陷阱(genetic folate trap):DC结构域失活导致10-CHO-THF堆积,若此时再用腺苷抑制嘌呤从头合成,叶酸循环无法再生THF,细胞因核苷酸失衡而死亡。
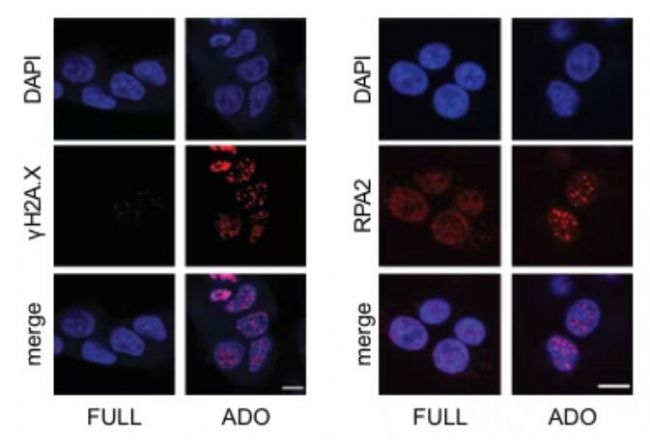
图1F:MTHFD1K56R细胞在腺苷处理后,DNA损伤标志物γH2A.X(上)与复制应激标志物RPA2(下)核foci显著增加。免疫荧光图像直接可视化“叶酸陷阱”导致的DNA损伤表型。
全基因组CRISPR筛选:NUDT5横空出世
为了找到调控“叶酸陷阱+腺苷毒性”的遗传因子,研究团队在MTHFD1K56R细胞中开展了针对19,114个人类基因的全基因组CRISPR-Cas9敲除筛选。细胞在腺苷存在下生长14天后,只有“被敲除后能存活”的基因才会富集。
筛选结果极其聚焦:仅三个基因显著富集——MTHFD1、HPRT1和NUDT5。其中NUDT5的出现最令人意外,因为它此前主要被认为是一个水解ADP-核糖的“看家酶”,与嘌呤感应或叶酸代谢并无直接关联。
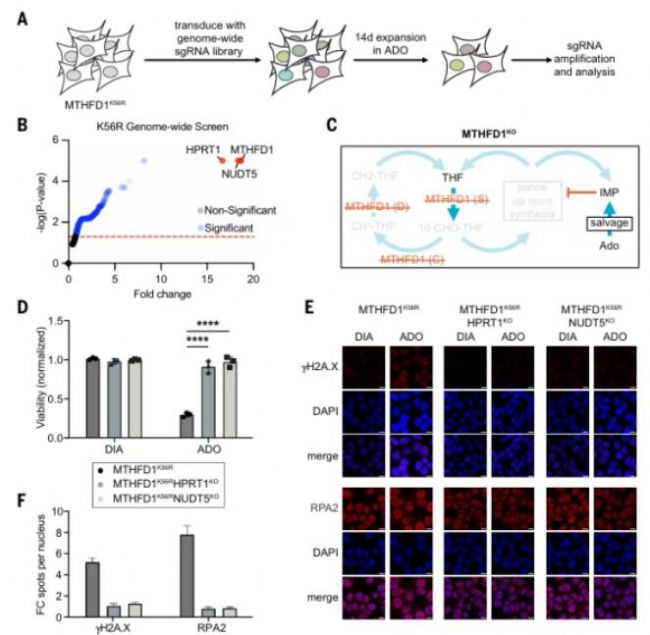 图2:全基因组筛选火山图显示NUDT5、HPRT1、MTHFD1为腺苷毒性的关键调控因子(B);敲除NUDT5或HPRT1可恢复MTHFD1K56R细胞在腺苷中的增殖(D),并消除γH2A.X/RPA2 DNA损伤信号(E、F)。
颠覆认知:NUDT5的“酶活”不重要,“支架”才重要
研究团队首先验证了NUDT5敲除能够解除腺苷对MTHFD1K56R细胞的毒性。但关键问题是:NUDT5究竟靠什么发挥作用?
研究者设计了以下实验进行验证:
- 使用高选择性NUDT5酶活性抑制剂TH5427(生化IC₅₀仅29nM),即使浓度提高1000倍以上,也无法拯救腺苷毒性。
- 在NUDT5敲除细胞中重新表达野生型NUDT5或酶活性失活突变体NUDT5E112Q,两者均能使细胞重新对腺苷敏感。
- 开发靶向NUDT5的PROTAC降解剂dNUDT5,其在100nM时达到最大降解并完全逆转腺苷毒性,且剂量-效应曲线与NUDT5降解曲线完美重合。
结论清晰:NUDT5的酶活性可有可无,真正起作用的是它的“蛋白支架/物理存在”。
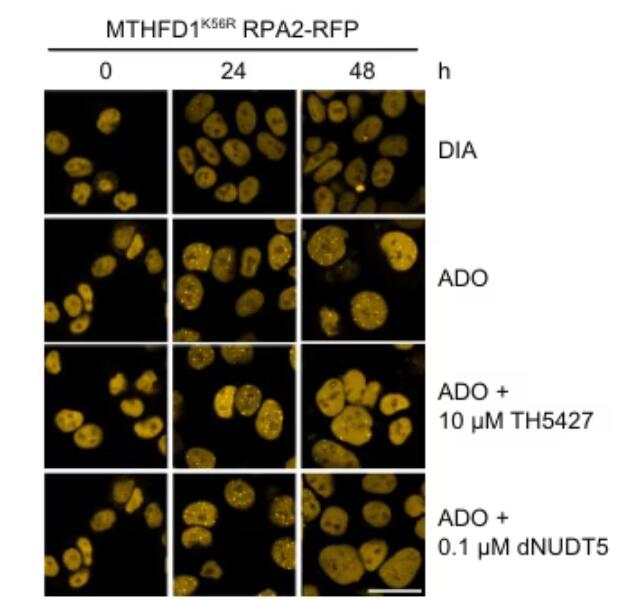
图4D:RPA2-RFP报告基因活细胞高内涵成像显示,腺苷处理使MTHFD1K56R细胞在24-48小时内出现大量RPA2核foci(复制应激);而dNUDT5降解NUDT5后,foci形成被显著抑制。
机制揭秘:NUDT5“抱住”PPAT,关掉从头合成
既然酶活不重要,NUDT5必然通过与某个蛋白的物理互作发挥作用。研究团队通过BFP pull-down、邻近标记及化学蛋白质组学,在NUDT5的互作蛋白中一致富集到PPAT(phosphoribosyl pyrophosphate amidotransferase)——这正是嘌呤从头合成的限速酶。
进一步的机制研究揭示了以下关键点:
- 互作是双向且动态增强的:免疫共沉淀证实内源PPAT能拉下NUDT5,腺苷处理可显著增强NUDT5-PPAT结合。
- 通过表达PPAT能模拟NUDT5敲除的表型,提示NUDT5通过限制“游离/活性”PPAT来抑制de novo合成。
- AlphaFold3结构预测显示,两个NUDT5二聚体像“三明治”一样夹住一个PPAT四聚体,将其锁定在低活性构象。
- 突变NUDT5的Y74位点(位于预测互作环)会破坏与PPAT的结合,并导致NUDT5失去抑制PPAT活性的能力。
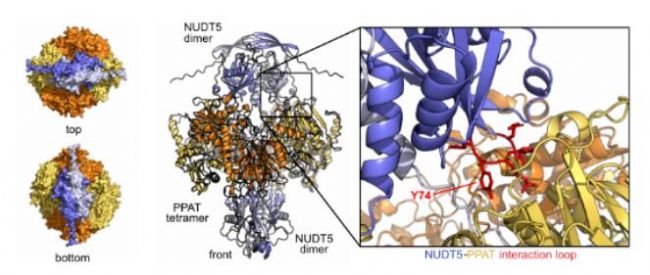
图5E:AlphaFold3预测的NUDT5-PPAT复合物结构。两个NUDT5二聚体(彩色)与一个PPAT四聚体(灰色)形成“三明治”样结构,关键互作残基Y74被高亮标出。
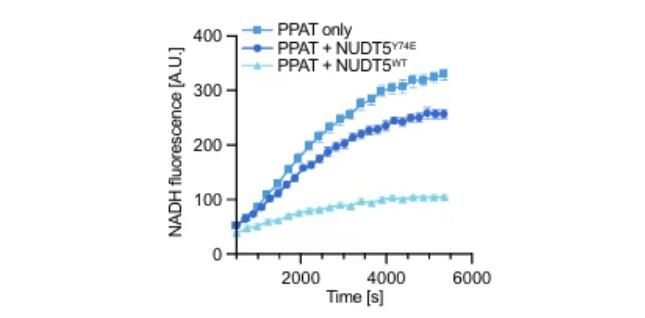
图5H:体外PPAT酶活实验。加入野生型NUDT5可显著抑制PPAT活性;而PPAT结合缺陷突变体NUDT5Y74E几乎无抑制作用。
临床启示:嘌呤类似物耐药的新机制
嘌呤类似物(如6-硫鸟嘌呤、6-巯基嘌呤、硫唑嘌呤、克拉屈滨、氟达拉滨)是白血病、淋巴瘤及自身免疫病的一线药物。既往研究认为HPRT1或NUDT5的缺失通过改变“酶活”导致耐药。
本研究刷新了上述认知:NUDT5的“支架功能”同样足以介导耐药。研究团队筛选了422个核苷酸类似物,发现NUDT5敲除细胞对多种嘌呤类似物产生显著耐药;更令人惊讶的是,仅引入PPAT结合缺陷突变NUDT5Y74E,就能模拟NUDT5敲除的耐药表型。这意味着:
- 肿瘤细胞可能通过NUDT5突变(不影响酶活但破坏PPAT结合)逃逸嘌呤类似物治疗。
- 临床上检测NUDT5的“支架突变”可能比检测酶活突变更能预测耐药。
- 靶向NUDT5-PPAT互作界面,有望开发克服耐药或增强嘌呤类似物疗效的新策略。
瑞孚迪高内涵成像平台:从筛选到机制验证的“眼睛”
贯穿本研究的高通量表型读取、DNA损伤成像、活细胞动力学与患者细胞验证,几乎都离不开瑞孚迪(Revvity)的高内涵成像与分析平台。研究团队不仅在方法学部分多次致谢这些工具,更用它们产出了文章最核心的表型证据。
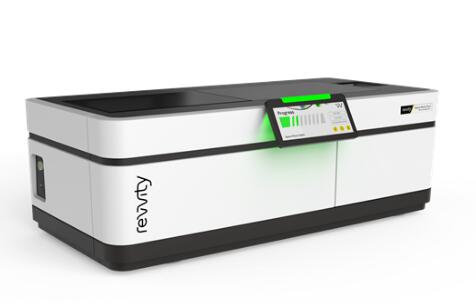
Opera Phenix OptIQ
高内涵成像分析系统
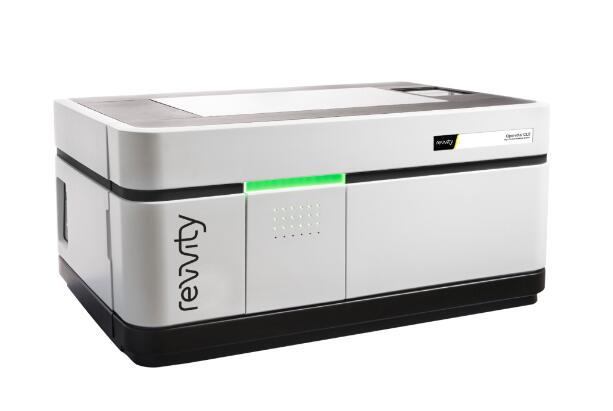
Operetta CLS
高内涵成像分析系统
- 基因编辑细胞株克隆可视化:用于mCherry标记的intron-tagging单细胞克隆筛选。
- 高通量化合物筛选:对约90,000个小分子进行Hoechst核染色成像与细胞计数,找出能拯救MTHFD1KO细胞生长的小分子。
- DNA损伤高内涵成像:对γH2A.X、RPA2等核foci进行高分辨率成像与定量,直接支持“叶酸陷阱导致复制应激”的核心论断。
- 活细胞长时程成像:对RPA2-RFP intron-tagging细胞系进行0/24/48小时动态监测,实时捕捉dNUDT5处理后的复制应激缓解过程。
- 单一代谢物补充筛选:在MTHFD1KO与MTHFD1K56R细胞中系统评估核苷/叶酸代谢物对细胞增殖的影响。
- 患者来源MTHFD1缺陷成纤维细胞检测:使用96孔光学底板(瑞孚迪)培养患者细胞,经Hoechst染色后由Operetta CLS成像,并通过Harmony软件分割核、计数,定量评估腺苷与dNUDT5抑制剂的组合效应。
- 细胞核自动分割与计数:实现从384孔/96孔板中大规模提取细胞数量、细胞周期及DNA损伤foci等表型参数。
- 与CellProfiler联用:对γH2A.X/RPA2 foci进行自定义定量,支撑“six imaged wells”的统计学结论。
参考文献
Nguyen, T.-A. et al. A non-enzymatic role of Nudix hydrolase 5 in repressing purine de novo synthesis. Science 390, 1143–1150 (2025). DOI: 10.1126/science.adv4257
2025年12月11日,国际顶级期刊《Science》在线发表了题为“A non-enzymatic role of Nudix hydrolase 5 in repressing purine de novo synthesis”的文章。该研究发现,NUDT5并非通过其经典的酶活性,而是作为“蛋白支架”与嘌呤从头合成的限速酶PPAT直接互作,从而在细胞感知嘌呤丰度时关闭从头合成通路。这一发现不仅改写了我们对嘌呤代谢调控的认知,也为理解MTHFD1缺乏症及嘌呤类似物抗癌药耐药机制提供了全新视角。
研究团队简介
本研究由奥地利科学院分子医学研究中心(CeMM)的Stefan Kubicek团队与英国牛津大学药物发现中心(Centre for Medicines Discovery, Oxford)的Kilian V. M. Huber团队联合主导。
研究整合了CRISPR全基因组筛选、同位素示踪代谢组学、高内涵活细胞成像、蛋白质组学、AlphaFold3结构预测及生化酶活检测等多种前沿技术,堪称代谢-成像-结构生物学的交叉典范。
原文标题、作者及摘要截图(Science 390, 1143–1150, 2025)
研究背景:MTHFD1缺陷为何让细胞“怕”腺苷?
叶酸代谢与嘌呤合成是细胞增殖的两大命脉。MTHFD1是一个位于细胞质的三功能酶,其S(合成酶)、D(脱氢酶)、C(环水解酶)三个结构域协同催化叶酸循环,为嘌呤从头合成提供关键的10-CHO-THF。
研究团队通过基因编辑构建了MTHFD1不同结构域失活的细胞模型:
- MTHFD1敲除(KO)和S结构域突变(K386E)细胞:在去除小分子的透析血清中生长受限,但补充腺苷可完全恢复增殖。
- DC结构域突变(K56R)细胞:却出现完全相反的表型——低浓度腺苷(约6μM)即产生强烈抗增殖效应,并伴随G1-S期阻滞、DNA损伤标志物γH2A.X与RPA2核foci显著升高。
这一“腺苷毒性”模型被称为遗传型叶酸陷阱(genetic folate trap):DC结构域失活导致10-CHO-THF堆积,若此时再用腺苷抑制嘌呤从头合成,叶酸循环无法再生THF,细胞因核苷酸失衡而死亡。
图1F:MTHFD1K56R细胞在腺苷处理后,DNA损伤标志物γH2A.X(上)与复制应激标志物RPA2(下)核foci显著增加。免疫荧光图像直接可视化“叶酸陷阱”导致的DNA损伤表型。
全基因组CRISPR筛选:NUDT5横空出世
为了找到调控“叶酸陷阱+腺苷毒性”的遗传因子,研究团队在MTHFD1K56R细胞中开展了针对19,114个人类基因的全基因组CRISPR-Cas9敲除筛选。细胞在腺苷存在下生长14天后,只有“被敲除后能存活”的基因才会富集。
筛选结果极其聚焦:仅三个基因显著富集——MTHFD1、HPRT1和NUDT5。其中NUDT5的出现最令人意外,因为它此前主要被认为是一个水解ADP-核糖的“看家酶”,与嘌呤感应或叶酸代谢并无直接关联。
图2:全基因组筛选火山图显示NUDT5、HPRT1、MTHFD1为腺苷毒性的关键调控因子(B);敲除NUDT5或HPRT1可恢复MTHFD1K56R细胞在腺苷中的增殖(D),并消除γH2A.X/RPA2 DNA损伤信号(E、F)。颠覆认知:NUDT5的“酶活”不重要,“支架”才重要
研究团队首先验证了NUDT5敲除能够解除腺苷对MTHFD1K56R细胞的毒性。但关键问题是:NUDT5究竟靠什么发挥作用?
研究者设计了以下实验进行验证:
- 使用高选择性NUDT5酶活性抑制剂TH5427(生化IC₅₀仅29nM),即使浓度提高1000倍以上,也无法拯救腺苷毒性。
- 在NUDT5敲除细胞中重新表达野生型NUDT5或酶活性失活突变体NUDT5E112Q,两者均能使细胞重新对腺苷敏感。
- 开发靶向NUDT5的PROTAC降解剂dNUDT5,其在100nM时达到最大降解并完全逆转腺苷毒性,且剂量-效应曲线与NUDT5降解曲线完美重合。
结论清晰:NUDT5的酶活性可有可无,真正起作用的是它的“蛋白支架/物理存在”。
图4D:RPA2-RFP报告基因活细胞高内涵成像显示,腺苷处理使MTHFD1K56R细胞在24-48小时内出现大量RPA2核foci(复制应激);而dNUDT5降解NUDT5后,foci形成被显著抑制。
机制揭秘:NUDT5“抱住”PPAT,关掉从头合成
既然酶活不重要,NUDT5必然通过与某个蛋白的物理互作发挥作用。研究团队通过BFP pull-down、邻近标记及化学蛋白质组学,在NUDT5的互作蛋白中一致富集到PPAT(phosphoribosyl pyrophosphate amidotransferase)——这正是嘌呤从头合成的限速酶。
进一步的机制研究揭示了以下关键点:
- 互作是双向且动态增强的:免疫共沉淀证实内源PPAT能拉下NUDT5,腺苷处理可显著增强NUDT5-PPAT结合。
- 通过表达PPAT能模拟NUDT5敲除的表型,提示NUDT5通过限制“游离/活性”PPAT来抑制de novo合成。
- AlphaFold3结构预测显示,两个NUDT5二聚体像“三明治”一样夹住一个PPAT四聚体,将其锁定在低活性构象。
- 突变NUDT5的Y74位点(位于预测互作环)会破坏与PPAT的结合,并导致NUDT5失去抑制PPAT活性的能力。
图5E:AlphaFold3预测的NUDT5-PPAT复合物结构。两个NUDT5二聚体(彩色)与一个PPAT四聚体(灰色)形成“三明治”样结构,关键互作残基Y74被高亮标出。
图5H:体外PPAT酶活实验。加入野生型NUDT5可显著抑制PPAT活性;而PPAT结合缺陷突变体NUDT5Y74E几乎无抑制作用。
临床启示:嘌呤类似物耐药的新机制
嘌呤类似物(如6-硫鸟嘌呤、6-巯基嘌呤、硫唑嘌呤、克拉屈滨、氟达拉滨)是白血病、淋巴瘤及自身免疫病的一线药物。既往研究认为HPRT1或NUDT5的缺失通过改变“酶活”导致耐药。
本研究刷新了上述认知:NUDT5的“支架功能”同样足以介导耐药。研究团队筛选了422个核苷酸类似物,发现NUDT5敲除细胞对多种嘌呤类似物产生显著耐药;更令人惊讶的是,仅引入PPAT结合缺陷突变NUDT5Y74E,就能模拟NUDT5敲除的耐药表型。这意味着:
- 肿瘤细胞可能通过NUDT5突变(不影响酶活但破坏PPAT结合)逃逸嘌呤类似物治疗。
- 临床上检测NUDT5的“支架突变”可能比检测酶活突变更能预测耐药。
- 靶向NUDT5-PPAT互作界面,有望开发克服耐药或增强嘌呤类似物疗效的新策略。
瑞孚迪高内涵成像平台:从筛选到机制验证的“眼睛”
贯穿本研究的高通量表型读取、DNA损伤成像、活细胞动力学与患者细胞验证,几乎都离不开瑞孚迪(Revvity)的高内涵成像与分析平台。研究团队不仅在方法学部分多次致谢这些工具,更用它们产出了文章最核心的表型证据。
Opera Phenix OptIQ
高内涵成像分析系统
Operetta CLS
高内涵成像分析系统
- 基因编辑细胞株克隆可视化:用于mCherry标记的intron-tagging单细胞克隆筛选。
- 高通量化合物筛选:对约90,000个小分子进行Hoechst核染色成像与细胞计数,找出能拯救MTHFD1KO细胞生长的小分子。
- DNA损伤高内涵成像:对γH2A.X、RPA2等核foci进行高分辨率成像与定量,直接支持“叶酸陷阱导致复制应激”的核心论断。
- 活细胞长时程成像:对RPA2-RFP intron-tagging细胞系进行0/24/48小时动态监测,实时捕捉dNUDT5处理后的复制应激缓解过程。
- 单一代谢物补充筛选:在MTHFD1KO与MTHFD1K56R细胞中系统评估核苷/叶酸代谢物对细胞增殖的影响。
- 患者来源MTHFD1缺陷成纤维细胞检测:使用96孔光学底板(瑞孚迪)培养患者细胞,经Hoechst染色后由Operetta CLS成像,并通过Harmony软件分割核、计数,定量评估腺苷与dNUDT5抑制剂的组合效应。
- 细胞核自动分割与计数:实现从384孔/96孔板中大规模提取细胞数量、细胞周期及DNA损伤foci等表型参数。
- 与CellProfiler联用:对γH2A.X/RPA2 foci进行自定义定量,支撑“six imaged wells”的统计学结论。
参考文献
Nguyen, T.-A. et al. A non-enzymatic role of Nudix hydrolase 5 in repressing purine de novo synthesis. Science 390, 1143–1150 (2025). DOI: 10.1126/science.adv4257
相关文章
更多 >